Курсовая работа (т): Фармацевтическая химия парацетамола
УФ-спектр 0,0005% -ного раствора парацетамола в метаноле, подкисленном хлороводородной кислотой, в области 220-350 нм имеет максимум поглощения при длине волны 249 нм. Водный раствор имеет максимум поглощения при 243 нм, а раствор в 0,001 М гидроксиде натрия - два максимума при 257 и 273 нм.
Согласно ГФ, фотометрическое определение проводят таким образом: 0.1 г субстанции растворяют в метаноле и доводят объем раствора тем же растворителем до 100.0 мл. К 1.0 мл полученного раствора добавляют 0,5 мл раствора кислоты хлористоводородной и доводят метанолом до объема 100.0 мл. Полученный раствор защищают от яркого света и сразу измеряют оптическую плотность в максимуме при длине волны 249 нм. Удельный показатель поглощения в максимуме должно быть от 860 до 980.
Цветную реакцию на фенольный гидроксил с раствором хлорида железа (III) используют для испытания подлинности парацетамола, в присутствии которого возникает сине-фиолетовое окрашивание.
Для этого, согласно ГФ, 0.1 г парацетамола взбалтывают с 10 мл воды и прибавляют несколько капель раствора хлорида окисного железа; наблюдают появление сине-фиолетового окрашивания.
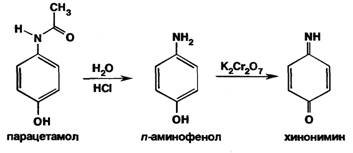
В отличие от фенацетина при действии раствором дихромата
калия и разведенной хлороводородной кислотой в присутствии парацетамола
появляется неизменяющееся фиолетовое окрашивание. Фенацетин в этих условиях
приобретает фиолетовое окрашивание, которое переходит в вишнево-красное.
Испытание основано на реакциях гидролиза, окисления и образования производных
индофенола:
Непрореагировавший п-аминофенол при взаимодействии с
хинонимином образует индофенол:
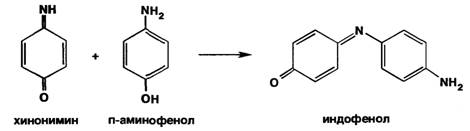
Согласно методики, приведенной в ГФ, 0.05 г парацетамола кипятят с 2 мл разведенной соляной кислоты в течение 1 минуты, прибавляют 10 мл воды, охлаждают и прибавляют 1 каплю раствора бихромата калия, наблюдают появление фиолетового окрашивания, не переходящего в красное (в отличие от фенацетина).
Раствор парацетамола при действии азотной кислотой приобретает желто-бурую окраску. Наличие свободного фенольного гидроксила в молекуле придает растворам парацетамола восстанавливающие свойства. Поэтому при его нагревании с аммиачным раствором нитрата серебра выпадает серый осадок серебра.
Под действием реактива Марки парацетамол приобретает
буро-красное окрашивание. Образовавшаяся в результате гидролиза парацетамола
соль ароматического амина после добавления нитрита натрия и щелочного раствора β-нафтола образует красного цвета азосоединение за счет наличия в
молекуле ароматической аминогруппы:
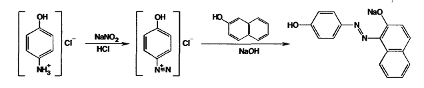
Поскольку п-аминофенол в кислой среде окисляется азотистой кислотой до хинонов, диазотируют не сам п-аминофенол, а его гидрохлорид добавлением нитрита натрия и эквивалентного количества кислоты или в присутствии солей цинка.
Парацетамол также образует красного цвета азосоединение с
диазореактивом за счет наличия в молекуле фенольного гидроксила:
парацетамол фармацевтическая химия синтез
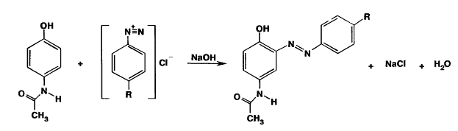
В обоих случаях образуются азосоединения, но они различны по своему химическому строению.
Парацетамол подвергают контролю на содержание примесей промежуточных продуктов синтеза. Обнаруживают допустимое содержание примеси п-хлорацетанилида методом ТСХ на пластинках "Силуфол УФ-254" или "Сорбфил" по отношению к СОВС п-хлорацетанилида в смеси растворителей хлороформ-ацетон-толуол (65: 25: 10). Оценку пятен на хроматограммах выполняют в УФ-свете при длине волны 254 нм. Устанавливают также содержание примеси свободного п-аминофенола (не более 0,005%). Для выполнения испытания предварительно готовят для контроля парацетамол, не содержащий п-аминофенола (перекристаллизацией из воды). Затем растворяют испытуемый и контрольный парацетамол в смеси метанола и воды (1:
). В качестве реактива используют свежеприготовленный раствор нитропруссида натрия. Окраска раствора испытуемого парацетамола не должна быть интенсивнее, чем у контрольного раствора.
ГФ рекомендует для проведения хроматографического определения примесей приготовить такие растворы сравнения:
· Испытуемый раствор.0.200 г субстанции растворяют в 2.5 мл метанола, который содержит 4.6 г/л раствора тетрабутиламмония гидроксида и доводят объем раствора смесью равных объемов раствора 17.9 г/л динатрию гидрофосфата и раствора 7.8 г/л натрия дигидрофосфата до 10.0 мл.
· Раствор сравнения (а).1.0 мл испытуемого раствора доводят подвижной фазой до объема 50.0 мл.5.0 мл полученного раствора доводят подвижной фазой до объема 100.0 мл.
· Раствор сравнения (б).1.0 мл раствора сравнения (а) доводят подвижной фазой до объема 10.0 мл.
· Раствор сравнения (в).5.0 мг 4-аминофенола, 5 мл ФСЗ парацетамола и 5.0 мг хлорацетониду растворяют в метаноле и доводят объем раствора тем же растворителем до 20.0 мл.1.0 мл полученного раствора доводят подвижной фазой до объема 250.0 мл.
· Раствор сравнения (г). 20.0 мг 4-нитрофенола растворяют в метаноле и доводят объем раствора тем же растворителем до 50.0 мл.1.0 мл полученного раствора доводят подвижной фазой до объема 20.0 мл.
Хроматографирования проводят на жидкостном хроматографе с УФ-детектором при следующих условиях:
· колонка размером 0.25 м х 4.6 мм, заполненная силикагелем для хроматографии октисилильним с размером частиц 5 мкм;
· Подвижная фаза: раствор 17.9 г/л динатриягидрофосфата - раствор 7.8 г/л натрия дигидрофосфата-метанол, который содержит 4.6 г/л раствора тетрабутиламония гидроксида (375: 375: 250)
· Скорость подвижной фазы 1,5 мл/мин;
· Температура колонки 35°С;
· Детектирование при длине волны 245 нм.
Хроматографируют 20 мкл раствора сравнения (в). Хроматографическая система считается пригодной, если выполняются следующие условия:
· Коэффициент разделения пиков примеси К и парацетамола составляет не менее 4.0;
· Отношение сигнал / шум, рассчитанное для пика примеси J, составляет не менее 50.
Хроматографируют по 20 мкл раствора сравнения (а), раствора сравнения (б), раствора сравнения (г) и испытуемого раствора. Время хроматографирования испытуемого раствора должно быть в 12 раз больше времени удерживания парацетамола.
При хроматографировании в указанных условиях относительные времени удерживания пиков к пику парацетамола, время удерживания которого около 4 мин, должны быть: примеси К - около 0.8, примеси F-около 3, примеси J - около 7.
На хроматограмме испытуемого раствора площади пика примеси J
не должен превышать 0.2 площади соответствующего пика на хроматограмме раствора
сравнения (в) (0.001% (10 ррт)) площадь пика примеси К не должна превышать
площадь соответствующего пика на хроматограмме раствора сравнения (в) (0.005 %
(50 ррт)); площадь пика примеси F не должен превышать половины площади
соответствующего пика на хроматограмме раствора сравнения (г) (0.05%). Площадь
пика любой другой примеси не должен превышать половины площади основного пика
на хроматограмме раствора сравнения (а) (0.05%) и сумма площадей пиков любых других
примесей не должна превышать площадь основного пика на хроматограмме раствора
сравнения (а) (0.1%), не учитывают пики, площадь которых не превышает площадь
основного пика на хроматограмме раствора сравнения (б) (0.01%). Парацетамол при
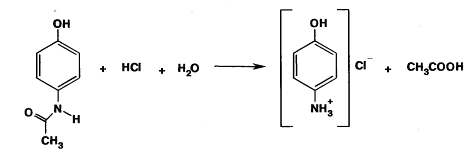
кипячении (2 мин) с разведенной хлороводородной или серной кислотой вследствие
гидролиза выделяет уксусную кислоту, которую можно обнаружить по запаху:
3.4 Количественное определение парацетамола
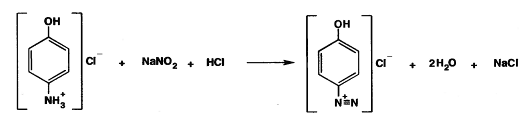
Парацетамол количественно определяют по образующемуся при
кипячении с обратным холодильником в течение 1 часа продукту кислотного
гидролиза - гидрохлориду п-аминофенола, используя нитритометрический метод:
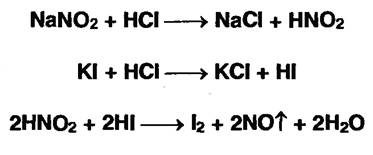
Эквивалентную точку устанавливают потенциометрически или с
помощью внешнего индикатора - йодкрахмальной бумаги (ФС), которая синеет от
выделившегося при добавлении избытка титранта йода:
Эквивалентную точку при нитритометрическом определении парацетамола можно также установить со смешанным внутренним индикатором, содержащим 0,1% -ный раствор тропеолина 00 и 0,15% -ный раствор метиленового синего.
ГФ рекомендует следующую методику выполнения реакции: Около 0.25 г препарата (точная навеска) помещают в коническую колбу емкостью 100 мл, приливают 10 мл разведенной соляной кислоты и кипятят с обратным холодильником в течение одного часа. Затем холодильник промывают 30 ил воды, содержимое колбы количественно переносят в стакан для диазотирования, промывают колбу 30 мл воды, добавляют 1 г бромида калия и при постоянном перемешивании титруют 0.1М раствором нитрита натрия, добавляя его в начале со скоростью 2 мл в минуту, а в конце титрования (за 0,5 мл до эквивалентного количества) по 0,05 мл через минуту. Титрование проводят при температуре не выше 18-20°. Конец титрования устанавливают потенциометрически или по йодкрахмальной бумаге. Выдержка 3 минуты.1 мл 0.1М раствора нитрита натрия соответствует 0,01512 г C8H9NО2, которого в препарате должно быть не менее 98,3%.
Парацетамол, являющийся слабой кислотой (рКа = 9,92), можно количественно определить в неводной среде. Растворителем служит безводный ацетон, титрантом - гидроксид калия в изопропиловом спирте. Эквивалентную точку устанавливают потенциометрическим методом в электрохимической ячейке со стеклянным электродом сравнения и сурьмяным индикаторным электродом.
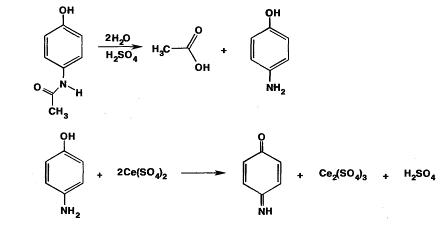
Способ обратного цериметрического определения парацетамола
основан на предварительном кислотном гидролизе и последующем окислении п-аминофенола
избытком 0,1 М раствора сульфата церия. Процесс идет по схеме:
Точку эквивалентности устанавливают йодометрическим методом,
добавляя 10% -ный раствор йодида калия и титруя выделившийся йод 0,1 М
раствором тиосульфата натрия (индикатор крахмал):
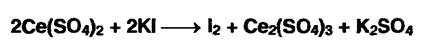
Согласно ГФ, определение проводят так: 0.300 г субстанции растворяют в смеси 10 мл воды и 30 мл кислоты серной разведенной. Полученный раствор кипятят с обратным холодильником в течение 1 ч, охлаждают и доводят объем раствора водой до 100.0 мл. К 20.0 мл полученного раствора добавляют 40 мл воды, 40 г льда.15 мл кислоты хлористоводородной разведенной, 0.1 мл фероину и титруют 0.1 М раствором церия сульфата до зеленовато-желтого цвета. Параллельно проводят контрольный опыт. 1 мл 0.1М раствора церия сульфата соответствует 7.56 мг C8H9NO2.
В лекарственных формах парацетамол определяют спектрофотометрическим методом в максимуме поглощения (при 257 нм) с использованием в качестве растворителя 0,1 М раствора гидроксида натрия. Разработан способ спектрофотометрического определения парацетамола в таблетках, основанный на использовании в качестве стандартного образца дихромата калия (при длине волны 243 нм). Положительные результаты при анализе парацетамола в лекарственных формах были достигнуты методом производной спектрофотометрии. Более селективным при определении парацетамола в присутствии продуктов разложения оказался метод ГЖХ.
Фотоколориметрический метод определения парацетамола основан на образовании молибденовой сини при взаимодействии с молибдатом аммония в сильнокислой среде. Светопоглощение измеряют при длине волны 670 нм.
Парацетамол хранят по списку Б в хорошо укупоренной таре, в
сухом месте. Предохраняют от действия света, чтобы не допустить гидролиза и
окисления. Парацетамол применяют по 0,2-0,5 г в качестве жаропонижающего и
болеутоляющего средства.
Глава 4. Практическая часть
4.1 Методика исследования
Таблетки парацетамола 0,2 г
Состав на одну таблетку:
Парацетамола 0,2 г
Вспомогательных веществ достаточное количество
Описание.
Таблетки белого цвета или белого с кремоватым оттенком.
Подлинность.
0,1 г порошка растертых таблеток взбалтывают с 10 мл воды и прибавляют несколько капель раствора хлорида окисного железа; появляется сине-фиолетовое окрашивание.
,2 г порошка растертых таблеток встряхивают с 20 мл сухого ацетона, фильтруют и фильтрат выпаривают досуха. 0,05 г сухого остатка кипятят с 2 мл разведенной соляной кислоты в течение 1 минуты, прибавляют 10 мл воды, охлаждают и прибавляют 1 каплю раствора бихромата калия; появляется фиолетовое окрашивание, не переходящее в красное (отличие от фенацетина).
,2 г порошка растертых таблеток встряхивают с 20 мл сухого ацетона, фильтруют и фильтрат выпаривают досуха. 0,1 г сухого остатка осторожно кипятят с 2 мл разведенной серной кислоты в течение 2 минут; появляется запах уксусной кислоты.
Количественное определение.
Около 0,25 г (точная навеска) порошка растертых таблеток помещают в коническую колбу емкостью 50 мл, приливают 10 мл разведенной соляной кислоты и кипятят с обратным холодильником в течение 30 минут. Затем холодильник промывают 30 мл воды, содержимое колбы количественно переносят в стакан для диазотирования, промывают колбу 30 мл воды, добавляют 1 г бромида калия и при постоянном перемешивании титруют 0,1 мол раствором нитрита натрия, добавляя его в начале со скоростью 2 мл в минуту, а в конце титрования (за 0,5 мл до эквивалентного количества) по 0,05 мл через минуту. Титрование проводят при температуре не выше 18-20°. Конец титрования устанавливают потенциометрически или по йодкрахмальной бумаге. Выдержка 3 минуты.
мл 0,1 М раствора нитрита натрия соответствует 0,01512 г C8H9NO2, содержание которого должно быть 0, 19-0,21 г, считая на средний вес одной таблетки.
Хранение.
Список Б. В защищенном от света месте.
4.2 Результаты исследования
|
Название и лекарственная форма препарата |
Пока-затель |
№ п/п |
Методика исследования |
Результат |
|
Таблетки парацетамола 0,2 г |
Подлин-ность |
1 |
0,1 г порошка растертых таблеток взбалтывают с 10 мл воды и прибавляют несколько капель раствора хлорида окисного железа; появляется сине-фиолетовое окрашивание. |
Соответ-ствует |
|
Таблетки парацетамола 0,2 г |
Подлин-ность |
2 |
0,2 г порошка растертых таблеток встряхивают с 20 мл сухого ацетона, фильтруют и фильтрат выпаривают досуха.0,05 г сухого остатка кипятят с 2 мл разведенной соляной кислоты в течение 1 минуты, прибавляют 10 мл воды, охлаждают и прибавляют 1 каплю раствора бихромата калия; появляется фиолетовое окрашивание, не переходящее в красное (отличие от фенацетина). |
Соответ-ствует |
|
Таблетки парацетамола 0,2 г |
Прозрач-ность и цветность |
3 |
0,2 г порошка растертых таблеток встряхивают с 20 мл сухого ацетона, фильтруют и фильтрат выпаривают досуха.0,1 г сухого остатка осторожно кипятят с 2 мл разведенной серной кислоты в течение 2 минут; появляется запах уксусной кислоты. |
Соответ-ствует |
|
Таблетки парацетамола 0,2 г |
Количес-твенное опреде-ление |
4 |
Около 0,25 г (точная навеска) порошка растертых таблеток помещают в коническую колбу емкостью 50 мл, приливают 10 мл разведенной соляной кислоты и кипятят с обратным холодильником в течение 30 минут. Затем холодильник промывают 30 мл воды, содержимое колбы количественно переносят в стакан для диазотирования, промывают колбу 30 мл воды, добавляют 1 г бромида калия и и при постоянном перемешивании титруют 0,1 мол раствором нитрита натрия, добавляя его в начале со скоростью 2 мл в минуту, а в конце титрования (за 0,5 мл до эквивалентного количества) по 0,05 мл через минуту. Титрование проводят при температуре не выше 18-20°. Конец титрования устанавливают потенциометрически или по йодкрахмальной бумаге. Выдержка 3 минуты. 1 мл 0,1 М раствора нитрита натрия соответствует 0,01512 г C8H9NO2, содержание которого должно быть 0, 19-0,21 г, считая на средний вес одной таблетки. |
Соответ-ствует |
Выводы
Нестероидные противовоспалительные препараты (нестероидные противовоспалительные средства/агенты) - группа лекарственных средств, обладающих обезболивающим, жаропонижающим и противовоспалительным эффектами, уменьшают боль, лихорадку и воспаление. Использование в названии термина "нестероидные" подчеркивает их отличие от глюкокортикоидов, которые обладают не только противовоспалительным эффектом, но и другими, подчас нежелательными, свойствами стероидов.
Наиболее известные представители этой группы: аспирин, ибупрофен, диклофенак. Парацетамол не обладает противовоспалительным эффектом, так как относится к избирательным блокаторам ЦОГ-3, за счёт чего оказывает выраженное жаропонижающее действие.
Парацетамол обладает жаропонижающим, анальгезирующим и умеренно противовоспалительным свойством. Угнетает возбудимость центра терморегуляции, также ингибирует (угнетает) синтез простагландинов, медиаторов воспаления с выраженным органическим эффектом.
Парацетамол быстро всасывается в верхних отделах кишечника, проникает во все ткани организма, метаболизируется в печени, с образованием глюкорангида и сульфата парацетамола, выделяется в основном почками. Незначительное количество парацетамола деацетилируется с образованием парааминофенола, который способствует образованию метгемоглобина, это обусловливает токсичность препарата. Связываемость парацетамола с плазменными белками крови составляет 25%. Максимальная концентрация препарата при приеме внутрь наблюдается через 30-40 минут. Жаропонижающий эффект наступает через 1,5-2 часа. Период полувыведения парацетамола 2-4 часа.
При длительном применении парацетамола в больших дозах, препарат может оказывать гепатотоксическое действие.
Парацетамол показан для симптоматического лечения болевого синдрома различного происхождения легкой и средней интенсивности: головная боль, зубная боль, альгодисменорея, миалгия, невралгия, боль в спине, артралгия, а также состояния, которые сопровождаются гипертермической реакцией при инфекционных и воспалительных заболеваниях.
При одновременном использовании барбитуратов противоэпилептических препаратов, рифампицина возможно усиление гепатотоксического эффекта парацетамола, а также снижается его жаропонижающее действие. Парацетамол усиливает действие непрямых коагулянтов (производных кумарина). Усиливает действие салициловой кислоты, кофеина, кодеина. При сочетании с фенобарбиталом усиливается метгемоглобинемия. Парацетамол усиливает действие спазмолитиков. Нельзя использовать парацетамол с другими, содержащими парацетамол препаратами, во избежание передозировки.
Если количество принятого препарата во много раз превышает максимально рекомендуемую дозу, то это может вызвать токсическое действие на печень, которое сопровождается сонливостью, бледностью кожных и видимых слизистых покровов, тошнотой, рвотой и головокружением. Большинство из этих симптомов развиваются в первые сутки. При появлении подобных симптомов следует срочно обратиться за медицинской помощью, так как показана срочная госпитализация. Как антидот используют Ν-ацетилцистеин внутривенно или перорально. Также рекомендовано дезинтоксикационное и симптоматическое лечение.
Проанализированный препарат парацетамола по показателям
идентификации соответствуют требованиям нормативно-технической документации.
Список использованной литературы
1. Фармацевтична хімія. Підручник для студентів вищ. фармац. начальних закладів і фарм. фак. вищих мед. навчальних закладів III-IV рівня акредитації / За заг. ред.П.О. Безуглого. - Вінниця: Нова книга, 2008. - 560 с.
2. Арзамасцев А.П. Фармакопейный анализ - М.: Медицина, 1971.
. Беликов В.Г. Фармацевтическая химия. В 2 частях. Часть 1. Общая фармацевтическая химия: Учеб. для фармац. ин-тов и фак. мед. ин-тов. - М.: Высш. шк., 1993. - 432 с.
. Гетероциклические лекарственные вещества. Учебное пособие по фармацевтической химии / Д.В. Крыльский, А.И. Сливкин. - Воронеж: Воронежский государственный университет, 2007. - 234 с.
. Глущенко Н.Н. Фармацевтическая химия: Учебник для студ. сред. проф. учеб. заведений / Н.Н. Глущенко, Т.В. Плетенева, В.А. Попков; Под ред. Т.В. Плетеневой. - М.: Издательский центр "Академия", 2004. - 384 с.
. Драго Р. Физические методы в химии - М.: Мир, 1981
. Коренман И.М. Фотометрический анализ - М.: Химия, 1970
9. Коростелев П. П, Фотометрический и комплексометрический анализ в металлургии - М.: Металлургия, 1984, 272 с.
10. Краснов Е.А., Ермилова Е.В. Курс лекций по фармацевтической химии: учебное пособие. В 2-х ч. Ч.1. Лекарственные средства гетероциклического ряда - Томск: СибГМУ, 2010. - 196 с.
11. Логинова Н.В., Полозов Г.И. Введение в фармацевтическую химию: Учеб. пособие - Мн.: БГУ, 2003. - 250 с.
12. Мелентьева Г.А., Антонова Л.А. Фармацевтическая химия. - М.: Медицина, 1985. - 480 с.
13. Фармацевтическая химия: Учеб. пособие / Под ред. Л.П. Арзамасцева. - М.: ГЭОТАР-МЕД, 2004. - 640 с.
. Фармацевтический анализ лекарственных средств / Под общей редакцией В.А. Шаповаловой - Харьков: ИМП "Рубикон", 1995
15. Фармацевтичний аналіз: Навч. посіб. для студ. вищ. фармац. навч. закл. III-IV рівнів акредитації/П.О. Безуглий, В.О. Грудько, С.Г. Леонова та ін.; За ред.П.О. Безуглого, - X.: Вид-во НФАУ; Золоті сторінки, 2001. - 240 с.
16. Халецкий A. M. Фармацевтическая химия - Ленинград: Медицина, 1966
. Эшворт М.Р. Титриметрические методы анализа органических соединений кн.1,2 - М.: Химия, 1972