Контрольная работа: Термодинамика и кинетика процессов с участием твердых фаз
СаО + SiO2 = СаSiO3 (А = - 81,3 кДж/моль, В = 0,0005 кДж/моль∙Ко)
СаО + Nb2O5 = CaNb2O6 (А = -175,7 кДж/моль, В = 0,02259 кДж/моль∙Ко).
Тогда при 1500оК получаем: ∆μоСаSiO3 = - 81,3 + 0,0005∙1500 =- 81,3 + 0,75 = = - 80,55 кДж/моль, а ∆μоCaNb2O6 = -175,7 + 0,02259∙1500 = -175,7 + 33,88 = = - 141,82 кДж/моль и ∆Gо = - 80,55 + 141,82 = 61,27 кДж/моль, т.е ∆Gо>>0 и равновесие смещено в сторону исходных фаз. Однако ∆Gо - конечная величина и, следовательно, при длительном обжиге прессзаготовки последняя содержит в своем составе некоторое количество продуктов реакции, активность которых можно оценить, используя связь между Кравновесия и ∆Gо реакции: ∆Gо = - RT ℓn α СаSiO3∙α Nb2O5 /α CaNb2O6 ∙α SiO2 . Так как для исходных компонентов α CaNb2O6 ≈α SiO2 ≈ 1, то ∆Gо ≈ - RT ℓn α СаSiO3∙α Nb2O5 Подставляя в последнее уравнение значение ∆Gо = 61,27 кДж/моль, находим, что после достижения в системе равновесия при 1500оК, сформировавшаяся из порошка CaNb2O6 керамика, содержит в своем составе примесные фазы, произведение активности которых α СаSiO3∙α Nb2O5 = 0,0073. Полученный результат, в частности, означает, что если в системе содержится Nb2O5 в виде самостоятельной фазы (например, из-за не полностью завершившейся реакции синтеза), то после достижения системой состояния равновесия, активность СаSiO3, входящего в состав твердого раствора на основе CaNb2O6, будет составлять 7,3∙10-3. Пригодна ли такая керамика для дальнейшего использования будет зависеть от влияния примеси на значения параметров изделия, для изготовления которого эта керамика предназначена.
Задача 3. При каких условиях взаимодействие Ti2O3 с титаном приведет к образованию однофазного «TiO»: Ti2O3 + Ti = 3«TiO», если известно, что изменение ∆Gо в Дж/моль для реакции 2«TiO» + ½О2 = Ti2O3 выражается уравнением : ∆Gо1 = (477920 + 79,96Т), а для процесса Ti + ½О2 = «TiO» такая зависимость имеет вид: ∆Gо2 = (512050 + 89,2Т)?
Вычтем из второго уравнения первое: Ti + ½О2 + Ti2O3 = «TiO» + 2«TiO» + + ½О2, что соответствует рассматриваемому процессу: Ti2O3 + Ti = 3«TiO».
Тогда, ∆Gореакции= ∆Gо2 - ∆Gо1 = 34130 + 9,24Т , т.е ∆Gо>>0 и значения этой величины будут возрастать по мере увеличения температуры системы. Это означает, что фаза «TiO» метастабильна при любых температурах, а повышение температуры системы будет способствовать ее диспропорционированию на Ti и Ti2O3.
Задача 4. Определите равновесный состав продуктов реакции между CaWO4 и SrO при Т = 1500оК, если известно, что в этих условиях образуются непрерывные твердые растворы состава: Ca1-xSrxO и CaхSr1-хWO4.
∆Gо обменного процесса: CaWO4 + SrO = SrWO4 + СаО может быть определено из уравнения ∆Gо = ∆μоSrWO4 - ∆μоCaWO4, где ∆μоSrWO4 и ∆μоCaWO4 - изменение энергий Гиббса при образовании соответствующих фаз из оксидов. Согласно табличным данным и, используя уравнение:
∆μо = ∆Gо = А +ВТ, находим:
для реакции: CaО + WO3 = CaWO4 ∆μо = (- 168,87 + 0,01674∙Т) кДж/моль
для реакции: SrО + WO3 = SrWO4 ∆μо = (- 217,10 + 0,01300∙Т) кДж/моль
тогда ∆Gо = (- 48,23 - 3,74∙10-3∙Т) кДж/моль, а при Т = 1500оК значение ∆Gо = - 53,84 кДж/моль, т.е. равновесие рассматриваемого процесса смещено вправо. С учетом возможности образования в системе неограниченных твердых растворов, активность фаз, находящихся в равновесии, будет пропорциональна молярной концентрации этих растворов. Равновесный же состав твердых растворов при заданной температуре можно оценить, используя уравнение ∆G = (∆μio) = -RTℓn Кр. (где Кр. константа равновесия, выраженная через активности реагентов в состоянии равновесия) и условия квазибинарности. Тогда, заменив активности мольными долями (αi = Ni), получим: NСаО/NSrО = NSrWO4/NCaWO4 и, учитывая условия квазибинарности, получаем:
∆Gо = - RT ℓn (NSrWO4 / NCaWO4)2, а так как NCaWO4 + NSrWO4 = 1, то (NSrWO4 / (1 - NSrWO4))2 = exp(-∆Gо / RT)
Теперь, подставляя в последнее уравнение значение ∆Gо = - 53,84 кДж/моль, находим: 2,3 ℓg (NSrWO4 / (1 - NSrWO4))2 = 53840/8,31∙1500 = 4,32 и ℓg (NSrWO4 / (1 - NSrWO4))2 =1,88, тогда NSrWO4 / (1 - NSrWO4) = 8,7 и NSrWO4 = =0,897. Следовательно, в системе при Т = 1500оК в равновесии находятся два типа твердых растворов CaxSr1-xO и Ca1-х SrхWO4 с х = 0,897, что предопределяется, преимущественно, большей термодинамической стабильностью CaО по сравнению со SrО.
Когда данные, необходимые для выполнения
описанных выше расчетов, отсутствуют в литературе их можно экспериментально
получить, использую один из представленных ниже методов.
2. Экспериментальные методы исследования
термодинамики реакций с участием твердых фаз
Ранние методы определения значений ∆G реакций основывались либо на термохимических данных, либо на измерении констант равновесия. Оба этих метода имеют неустранимые недостатки, связанные в первом случае с трудностями определения энтропии процессов, а во втором - с образованием рентгеноаморфных промежуточных фаз и установлением в системах кажущихся или локальных равновесий. В значительной степени устранить эти недостатки удалось после разработки метода, основанного на измерении э.д.с. гальванического элемента, в котором роль электролита выполняет твердая ионпроводящая фаза.
Метод электродвижущих сил. Указанный способ
определения значений ∆G
реакций, с участием твердых фаз, заключается в измерении э.д.с. гальванического
элемента, потенциалобразующая реакция которого совпадает (или тесно связана) с
исследуемым твердофазным процессом. Например, реакцию образование PbTiO3
из оксидов: PbO + TiO2
= PbTiO3 можно провести в
гальванической ячейке состоящей из оксидов свинца и титана, а также PbTiO3.
При этом в качестве электродов используют свинец, а в качестве электролита -
твердую фазу, проводящую ионы О2- (например, Ca0,15Zr0,85O1,85
или YxZr1-xO2-0,5x
с х от 0,2 до 0,3):
Pb, PbO│ O2-│ PbTiO3, TiO2, Pb (где │O2-│- твердый электролит)
→ O2-
Из схемы следует, что у левого электрода
рассматриваемого элемента химический потенциал PbO,
выше чем у правого, а химический потенциал свинца в обоих полуэлементах -
одинаков. Так как химический потенциал любого вещества равен сумме химических
потенциалов составляющих его компонентов, то химический потенциал кислорода (μО)
для левого электрода μО = μPbO
- μPb, больше,
чем для правого. Следовательно для выравнивания μО
в обеих частях элемента необходим перенос ионов O2-
слева направо (показано на схеме стрелкой). Результатом такого переноса
является протекание следующих процессов:
(левый электрод) PbO + 2ē = Pb + O2-
(правый электрод) Pb + O2- + TiO2 = PbTiO3 + 2ē
∑ PbO
+ TiO2 = PbTiO3
Описанная совокупность процессов в гальваническом элементе с замкнутой внешней цепью будет протекать самопроизвольно, а в элементе с разомкнутой внешней цепью им будет препятствовать разность электродных потенциалов, возникающих на границах электрод - электролит. Если приложить к этому элементу внешнее напряжение, равное по значению и противоположное по знаку разности потенциалов электродов, то в системе наступит электрохимическое равновесие, а перенос ионов O2- между электродами станет обратимым. В этих условиях для каждого компонента системы изменение химического потенциала равно нулю: ∆μi=∆μio + ziEF = 0 (где F - число Фарадея, Е - э.д.с. элемента, ziEF - электрическая работа связанная с переносом заряда ziF, zi -заряд иона в единицах заряда электрона.
Для рассматриваемого элемента в состоянии электрохимического равновесия ∆μОo + 2EF = 0 или ∆μОo = - 2EF. Так как перенос одного моля ионов кислорода от электрода к электроду сопровождается образованием одного моля продукта реакции из оксидов, получаем:
∆Gо
реакций образования PbTiO3
из оксидов = ∆μОo
= - 2EF, тогда:
∆Ho
- T∆Sо
= - 2EF или Е = - ∆Ho/2F
+ T∆Sо/2F
Так как для многих твердофазных реакций значения
∆Ho и ∆Sо
незначительно зависят от температуры, экспериментально найденная температурная
зависимость э.д.с. элемента может быть описана уравнением:
Е = а + bT,
тогда ∆Ho = - 2аF,
а ∆Sо =2bF
Для рассматриваемого гальванического элемента экспериментально при 900 - 1100оК было установлено, что : Е = 37,5 - 0,027Т (мВ), тогда:
∆Gо1000К = ∆Ho - 1000∆Sо = - 2,03 кДж/моль
∆Ho1000К = - 2аF = - 7,24 кДж/моль
∆Sо1000К =2bF = - 5,2 Дж/моль∙оК
Для определения изменения функций состояния в
процессе взаимодействия оксидных кристаллических фаз могут быть использованы и
твердые электролиты не кислородного типа. Например, при расчете значений ∆Gо
реакции: CaO + SiO2
= CaSiO3, может быть
использована электрохимическая цепь:
O2, CaO │CaF2 │ CaSiO3, SiO2, O2 (где │CaF2│- твердый электролит)
← F-
При μО2
= const (над обоими
электродами), с учетом (μСаО)лев.>
(μСаО)прав.
получаем : (μСа)лев.> (μСа)прав.
и, следовательно, (μF
)лев.< (μF
)прав. . Тогда, связанный с градиентом химического потенциала, перенос ионов
фтора справа налево приводит к протеканию следующих процессов:
(левый электрод) CaO + 2F- = CaF2 + ½O2 + 2ē
(правый электрод) CaF2 + ½O2 + 2ē + SiO2 = CaSiO3 + 2F-
∑ CaO
+ SiO2 = CaSiO3
Следовательно, ∆Gо рассматриваемой реакции равно (- 2ЕF), где F - число Фарадея, Е - э.д.с. элемента.
В указанном методе успешно применяются и
катионпроводящие твердые электролиты. Рассмотрим определение ∆Gо
следующей реакции.
½К2О + ½Nb2O5
= KNbO3
Так как К2О - фаза, которая не может
существовать в кислородной атмосфере, градиент химического потенциала по К+
зададим за счет использования смеси:
KF + NiF2 + Ni
Ni, KF, NiF2 │Кβ-Аl2O3│ KNbO3, Nb2O5, O2
→ K+
(левый электрод) 2KF + Ni = NiF2 + К+ + 2ē
(правый электрод) 2К++ ½O2 + 2ē + Nb2O5 = 2KNbO3
∑ 2KF + Ni
+½O2 + Nb2O5 = NiF2 + 2KNbO3
и ∆Gо
суммарного процесса равно (- 2ЕF).
На втором этапе воспользуемся табличными значениями ∆Gо
реакций:
Ni + F2 = NiF2 (∆Gо1)
К + ½F2 = KF (∆Gо2)
К +½О2
= К2О (∆Gо3)
тогда: ∆Gо реакции ½К2О + ½Nb2O5 = KNbO3 можно определить из соотношения: ∆Gо = - 2ЕF - ½∆Gо1 + ∆Gо2 - ½∆Gо3.
Таким образом, метод э.д.с. позволяет изучать в обратимых термодинамических цепях термодинамику многих твердофазных реакций. Можно отметить, что при исследовании термодинамики интерметаллидов и некоторых фаз внедрения в качестве электролитов успешно используются расплавы и стекла, что расширяет область применения описанного выше метода. Метод гетерогенных равновесий (МГР).
Метод гетерогенных равновесий может быть использован при исследовании термодинамики любых процессов с участием твердых фаз, в том числе и фаз переменного состава. Он использует экспериментально полученные данные по равновесному давлению газовой фазы, находящейся над конденсированными фазами. Обязательным условием при этом является наличие в такой системе хотя бы одной конденсированной фазы, которая относится к продуктам твердофазной реакции. При этом исследуемая газовая фаза может представлять собой индивидуальный компонент или входить как составная часть в газообразную смесь нескольких веществ. Рассмотрим несколько примеров, позволяющих оценить возможности данного метода.
. Для определения ∆Gо
реакции: BaO + PbO2
= BaPbO3 экспериментально
определены равновесные давления (Р1 и Р2 ) кислорода в следующих процессах
термического разложения оксидных фаз:
BaPbO3 = BaO + ⅓ Pb3O4 + ⅓О2 (∆Gо1)
PbO2 = ⅓ Pb3O4
+ ⅓О2 (∆Gо2)
вычитая первое уравнение из второго получаем: BaO + PbO2 = BaPbO3
тогда ∆Gо
= ∆Gо2 - ∆Gо1.
Пренебрегая растворимостью Pb3O4
в BaPbO3 и PbO2
и учитывая, что активность индивидуальных твердых фаз равна единице, получаем:
∆Gо1
= - RT
ℓn
(Po1)⅓ и ∆Gо2
= - RT
ℓn
(Po2)⅓
Опишем методику определения ∆Gо для реакции: 2PbO + Nb2O5 = = Pb2Nb2O7 . Для этого рассмотрим гетерогенные равновесия:
PbO + СО = Pb + СО2 (∆Gо1)
Pb2Nb2O7 + 2СО = 2Pb + 2СО2 + Nb2O5 (∆Gо2)
∆Gо1 = - RT ℓn (РСО2/РСО)1
∆Gо2 = - RT ℓn (РСО2/РСО)22
∆Gо
= 2∆Gо1 - ∆Gо2
= RT(ℓn
(РСО2/РСО)22 - ℓn
(РСО2/РСО)1).
Подставляя в последнее уравнение экспериментально найденные парциальные давления СО и СО2 в газовых фазах, равновесных (PbO + Pb) , и (Pb2Nb2O7 + Pb + + Nb2O5) найдем ∆GоТ Pb2Nb2O7, при ее образовании из оксидов.
Термохимические методы. В связи с низкими значениями ∆НоТ и длительностью большинства твердофазных реакций прямое определение их тепловых эффектов в калориметрах, независимо от конструкции последних, проводится очень редко. Обычный путь определения ∆НоТ процессов в этом случае заключается в исследовании термохимических циклов, включающих быстро протекающие реакции, сопровождающиеся значительными тепловыми эффектами.
. Метод растворения.
Рассмотрим гипотетический процесс: А + АВ = А2В. Для определения ∆НоТ этого процесса подберем растворитель, в котором с высокой скоростью растворяются все реагенты данной системы. Тогда возможный термохимический цикл будет иметь вид:
Тогда, в соответствии с законом Гесса, получаем:
∆Но = ∆Н1 + ∆Н2 + ∆Н4 - ∆Н3.
В качестве растворителей могут использоваться растворы кислот, щелочей, органические растворители в случае твердых молекулярных веществ, а также ионные расплавы для реакций с участием тугоплавких соединений ионного или ионно-ковалентного типа.
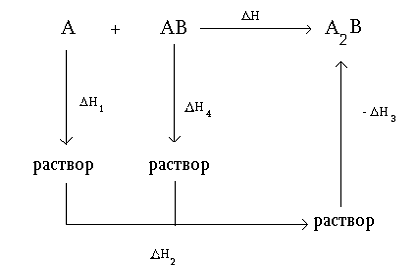
Рис 1. Cхема
определения ∆НоТ твердофазного процесса методом растворения ∆Н1, ∆Н4
и ∆Н3 энтальпии растворения веществ А, АВ и А2В, соответственно ∆Н2
-энтальпия смешения.
Метод сжигания. Этот метод основан на
непосредственном измерении теплот сгорания простых веществ с образованием
прекурсоров и продуктов реакций. Процесс окисления проводят в изолированной
системе («калориметрической бомбе»). Например, для определения ∆Но
процесса: 2ВаО + TiO2
= Вa2TiO4
необходимо экспериментально определить ∆Но реакций:
Ва + О2 = 2ВаО (∆Но1)
Ti + О2 = TiO2 (∆Но2)
Ва + Ti + 2О2 = Вa2TiO4 (∆Но3)
Тогда: ∆Но = ∆Но3 - ∆Но2 - ∆Но1.
Необходимо отметить, что рассматриваемый метод дает определенную погрешность в связи с дефектностью кристаллических решеток фаз, формирующихся в условиях горения простых веществ, а также возможностью образования в этих условиях аморфных продуктов реакций.
. Метод окисления или восстановления продукта твердофазного взаимодействия.
Рассмотрим использование этого метода на двух примерах:
а) Определить ∆Но реакции: Cu2O + Al2O3 = 2CuAlO
Воспользуемся вариантом, основанном на
восстановлении реагентов:
Cu2O + Н2 = 2Cu + Н2О(Г.) (∆Но1)
CuAlO2 + Н2 = 2Cu + Н2О(Г.) + Al2O3 (∆Но2)
∆Но = ∆Но1 - ∆Но
б) Определить ∆Но реакции: 2SnO + Nb2O5 = Sn2Nb2O7.
Воспользуемся вариантом, основанном на окислении
реагентов:
SnO + О2 = 2SnO2 (∆Но1)
Sn2Nb2O7 + О2 = 2SnO2 + Nb2O5 (∆Но2)
∆Но = ∆Но1 - ∆Но2
Заканчивая обзор калориметрических методов целесообразно напомнить, что достоверность полученных значений ∆Но реакций будет зависеть не только от точности измерения выделяющейся или поглощающейся теплоты в процессе химического взаимодействия, но и от полноты протекания процессов и степени совершенства формирующихся в системах фаз. Помимо учета этих факторов, способных изменить значения измеряемых величин, последние целесообразно сравнивать с данными для тех же процессов, полученными методами э.д.с. или гетерогенных равновесий.
Оценка изменения энтропии при твердофазных процессах. Оценку ∆SoT процессов, протекающих между твердыми фазами, проводят на основе фундаментального соотношения ∆GоТ = ∆НоТ - Т∆SoT, используя их экспериментально найденные, описанными выше методами, значения ∆GоТ и ∆НоТ.
Другой метод оценки рассматриваемой величины
связан с использованием уравнения:
∆SoT
= RT( ∂ ℓnKравн./∂T
+ ℓnKравн. /T)
Этот метод достаточно прост, но не всегда достаточно точен. В частности, значительные ошибки в определении значений ∆SoT в этом случае могут быть связаны с нестандартностью состояния сосуществующих в системе твердых фаз и с взаимной растворимостью прекурсоров и продуктов реакции (в любом сочетании этих компонентов).
Термохимический метод определения ∆SoT, основанный на измерении теплоемкостей прекурсоров и продуктов реакций в широком интервале температур (вплоть до предельно низких), может быть использован только в случае объектов, для которых справедлива тепловая теорема Нернста, т.е. для кристаллов, приближающихся по свойствам к идеальным. Тогда:
∆ST = ∫ Cp dℓnT (пределы интегрирования от 0 до Т).
3. Механизмы твердофазных реакций
Твердофазное взаимодействие, в первом
приближении, складывается из двух основных процессов: (а) формирование новой
фазы на границе контакта прекурсоров и (б) - перенос вещества к реакционной
зоне. Массоперенос в объеме твердых фаз осуществляется за счет диффузии
различных видов частиц, а их подвижность предопределяется дефектностью
структуры кристалла [11-13], следовательно, тип и концентрация дефектов в
системе должны оказывать существенное влияние на механизм и кинетику
твердофазных превращений.
.1 Диффузия в твердых фазах
Диффузия частиц в объеме твердой фазы может протекать по различным механизмам: вакансионному, междоузельному и эстафетному. Первый механизм заключается в перемещении атомов или ионов из регулярных позиций в соседние вакантные узлы (рис.2в), второй - в переходе частиц из одних междоузельных позиций в другие (рис. 2а), третий - в перемещении частиц из одних регулярных позиций в другие через междоузлия (рис. 2б).