Материал: Патофизиология системы крови
возникновению опухоли, с одной стороны, и к выяснению непосредственного события, запускающего одну клетку в безграничную пролиферацию, с другой.
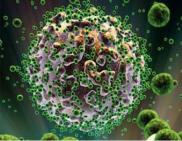
Вирусы. Предполагают, что вирусы, которые вызывают лейкемию у животных, могут вызывать её и у человека. Впервые было описано в Японии, что ретровирус (человеческий Т-лимфо-тропный вирус I типа – HTLV-I) является причиной возникновения одного из типов Т-лимфоцитарной лейкемии у человека (рис. 30.). Доказано также, что родственный вирус, HTLV-II, является причиной многих типов хронических Т-клеточ-
ных лейкемий.
Рис. 31. Ретровирус Вирусное происхождение лейкоза человека доказано в отношении зло-
качественной лимфомы Беркитта (ДНК-содержащий вирус Эпштейна-Барр) и Т-клеточного лейкоза (ретровирус типа С-НТLV).
Ионизирующая радиация. В литературе достаточно широко освещена роль ионизирующей радиации в развитии лейкозов. Существует отчётливая зависимость частоты хронического миелолейкоза, острого миелобластного лейкоза, острого лимфобластного лейкоза, острого эритромиелоза детского возраста от дозы воздействия ионизирующей радиации. При всех этих лейкозах доказана возможность прямого участия радиационного повреждения хромосом в развитии опухоли, так как клетки, составляющие субстрат опухоли, имеют специфические радиационные повреждения (рис. 32). Вместе с тем, обнаружена связь частоты индуцируемых лейкозов и возраста облучавшихся: острый лимфобластный лейкоз возникает под влиянием радиации у лиц моложе 19 лет, миелобластный – преимущественно у облучённых в возрасте 30-44 лет; хронический миелолнйкоз также учащается у лиц этого
61 |
61 |
|
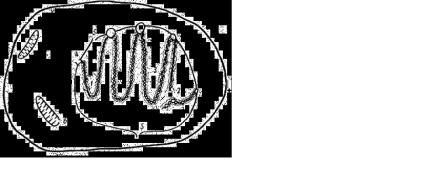
возраста, хотя, кроме того, подъём заболеваемости отмечается и в группе до 9 лет.
Рис. 32. Основные виды структурных
радиационных повреждений:
1 - однонитчатые (одиночные) разрывы в молекуле ДНК,
2 - двунитчатые (двойные) разрывы ДНК,
3 - нарушение связи ДНК с белком,
4 - повреждение структуры ДНК мембранного комплекса,
5 - разрушение ядерной мембраны,
6 - повреждение мнтохондриальной мембраны
Химические мутагены. Также доказана роль химических мутагенов в развитии лейкозов (бензола, лекарственных препаратов цитостатического действия, левомицетина, бутадиона и др.).
Наследственность. Много исследований проведено по изучению роли наследственности в развитии гемобластозов. Особый интерес представляют наследственные заболевания, которые сами по себе не имеют отношения к опухолевым процессам, но предрасполагают к развитию лейкозов. Прежде всего, это наследственные болезни, сопровождающиеся нестабильностью генотипа – со спонтанными разрывами хромосом, нерасхождением соматических или половых хромосом (болезни Дауна, Фанкони, Тернера, синдром Клайнфелтера и др.), и болезни, связанные с дефектами иммунитета (болезни Луи-Барр, Брутона, синдром Вискотта-Олдрича и др.).
Анализ этиологических факторов лейкозогенеза показывает, что возникновение каждого случая лейкоза может быть обусловлено или преимущественно внешними факторами, или эндогенной предрасположенностью, или комбинацией того и другого – все это факторы, вызывающие не сам лейкоз, а повышенную мутабельность ткани, на которую они влияют и где позже развивается опухоль.
62 |
62 |
|
Рассмотрим последовательно цепочки событий, приводящие к созданию лейкемического клона.
Первичное событие лейкемогенеза
Что превращает клетку-предшественницу гемопоэза в родоначальницу лейкемического клона? Для ответа на этот вопрос необходимо сделать небольшое отступление в теорию онкогенов.
Онкогены – клеточные гены, гомологичные ретровирусам, вызывающим
злокачественные опухоли у экспериментальных животных.
В настоящее время известно около 30 онкогенов в геноме человека и позвоночных, выполняющих важные функции, связанные с регуляцией
пролиферации и дифференцировки в различных клеточных системах.
По функциональной активности онкогены разделяются на 4 группы:
онкогены, продуктами которых являются ростовые факторы;
онкогены, отвечающие за экспрессию рецепторов к ростовым факторам;
онкогены, вырабатывающие медиаторы проведения пролиферативного сигнала с поверхности клетки через цитоплазму к ядру;
онкогены, образующие ДНК-сцепленные белки, регулирующие репликацию ДНК и усиливающие экспрессию других онкогенов. Активация онкогенов любого из перечисленных видов, связанная с по-
вышением продукции онкобелков, может привести к усилению пролифера-
ции, разобщению сцепленных в норме процессов пролиферации и дифференцировки.
Нормальными стимуляторами пролиферации являются различные факторы роста, взаимодействующие со специфическими рецепторами на клеточной мембране. К таким факторам роста относят:
инсулин,
инсулиноподобные факторы роста или соматомедины,
фактор роста, выделяемый тромбоцитами,
Т-клеточный фактор роста или интерлейкин-2,
эпидермальный фактор роста.
Принципиальным свойством белков, воспроизводимых под влиянием онкогенов при трансформации клеток, является их способность заменять нормальные факторы роста в их стимулирующем влиянии на клетку.
63 |
63 |
|
К основным механизмам активации онкогенов относятся транслока-
ции и делеции хромосом, точечные мутации. Не случайно онкогены часто располагаются в местах повышенной «ломкости» хромосом. К основным хромосомным мутациям относят:
•транслокацию (обмен участками между негомологичными хромосомами,
•делецию (утрату участка хромосомы),
•дупликацию (удвоение участка),
•инверсию (поворот участка на 180 градусов),
•инсерцию (вставку участка хромосомы в новое место),
•амплификацию (умножение отдельных участков).
Вопухолевых клетках может выявляться широкий спектр изменений
хромосом, но некоторые перестройки закономерно сопровождают определенные нозологические формы опухолевых заболеваний, в том числе и лейкозов, и являются специфичными для этих форм (табл. 5).
Первая из таких специфических хромосомных транслокаций была обнаружена в 1960 году при хроническом миелоидном лейкозе (ХМЛ) – так называемая «филадельфийская» хромосома (Рh'-хромосома). Вначале она была описана как потеря фрагмента длинного плеча 22 пары (22 q-). Затем была установлена реципрокная транслокация хромосомного локуса 9 пары, содержащей онкоген С-ABL в регион BCR 22 пары с обратным переносом фрагмента этого региона на 9 пару – t (9 ; 22). Результат этих преобразований
– возникновение на 22 паре химерного C-ABL-BCR-гена, продуктом которого является онкобелок р 210 (рис. 33).
С 1970 г., когда была разработана дифференциальная окраска хромосом, накоплены данные о специфических мутациях практически при всех основных формах лейкозов: острый миелобластный лейкоз (ОМЛ) t(8q-; 21q+), острый лимфобластный лейкоз (ОЛЛ) t(4q- ; 11q+), ХМЛ t(22q- ; 9q+) и др. У детей выделяют два типа ХМЛ – с наличием «филадельфийской» хромосомы и без нее. При последнем типе представлены моносомия хромосомы 7 (-7) и трисомия хромосомы 8 (+8) (табл. 5).
64 |
64 |
|
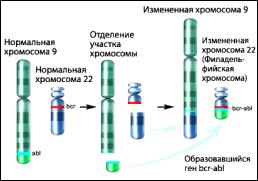
Рис. 33.
Транслокация хромосом с образованием «филадельфийской» хромосомы
Таблица 5. Локализация онкогенов в хромосомах человека
|
|
|
|
|
Хромосома, в |
Гемобластозы, при которых перестраивается |
|
|
Онкоген |
|
которой локали- |
||||
|
|
данная хромосома |
|||||
|
|
|
|
|
зован онкоген |
||
|
|
|
|
|
|
|
|
|
NRAS |
1 |
(p31→cen) |
Хромосома I часто вовлекается в транслокации при гемо- |
|||
|
SK |
1 |
(d12→qter) |
бластозах и других опухолях |
|
||
|
BLYM |
1 |
(p32) |
|
|
||
|
FOS |
2 |
(q22 – q34) |
|
|
||
|
NMYC |
2 |
(p23 – p24) |
|
|
||
|
RAF1 |
3 |
(p25) |
|
|
||
|
RAF2 |
4 |
|
Острый лимфобластный лейкоз: |
t (4; 11) |
||
|
FMS |
5 |
(q34) |
Острый нелимфобластный лейкоз : 5q – |
|||
|
MYB |
6 |
(q21→qter) |
Острый лимфобластный лейкоз: |
6q – |
||
|
MYS |
6 |
(q22 – q24) |
Острый лимфобластный лейкоз: |
6q – |
||
|
KRAS1 |
6 |
(pter – q13) |
Острый миелобластный лейкоз: |
t (6; 9) |
||
|
ERBB |
7 |
(pter – q22) |
Острый нелимфобластный лейкоз : 7q – |
|||
|
MOS |
8 |
(q22) |
Острый миелобластный лейкоз: |
t (8; 21) |
||
|
MYC |
8 |
(q24) |
Лимфома Беркитта: t (8; 14) t (2; 8) t (8; 22) |
|||
|
Острый лимфобластный лейкоз: t (8; 14) |
||||||
|
|
|
|
|
|
||
|
|
|
|
|
|
Хронический миелолейкоз, острый нелимфобластный лей- |
|
|
ABL |
|
9 |
(q34→qter) |
коз, острый лимфобластный лейкоз: t (9; 22) |
||
|
|
|
|
|
|
Острый миелобластный лейкоз: t (6; 9) |
|
|
HRAS1 |
11 (p15.1 – |
|
|
|||
|
|
|
p15.5) |
|
|
||
|
HRAS2 |
X |
|
|
|||
|
KRAS2 |
12 (q12 – pter) |
В-клеточн. пролимфоцитарный лейкоз: t (6; 12) |
||||
|
INTI |
12 (q14 – 12pter) |
|
|
|||
|
FES |
15 (q24 – q26) |
Острый промиелоцитарный лейкоз: Острый промиелоци- |
||||
|
тарный лейкоз: t (16; 17) |
|
|||||
|
|
|
|
|
|
|
|
|
ERBA1 |
17 (p11 – pter) |
Острый промиелоцитарн. лейкоз: t (7; 17), t (1; 17) |
||||
|
ERV1 |
18 |
Узелковая мелкоклеточная лимфома: t (14; 18) |
||||
|
SRC |
20 |
Эритремия:20q – |
|
|||
|
|
|
22 (q11.1 – |
Хронический миелолейкоз, острый нелимфобла-стный лей- |
|||
|
SIS |
коз, острый лимфобластный лейкоз: t (9; 22) |
|||||
|
q13.1) |
||||||
|
|
|
Лимфома Беркитта, острый лимфобластный лейкоз: t (8; 22) |
||||
|
|
|
|
|
|
||
65 |
65 |
|