Контрольная работа: Термодинамика и кинетика процессов с участием твердых фаз
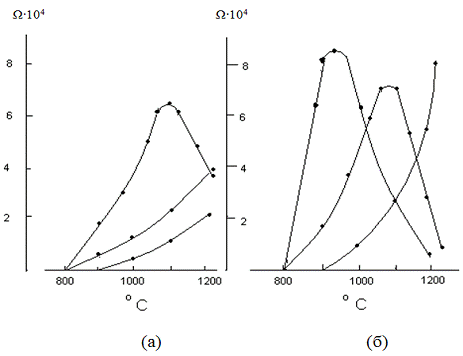
Рис. 10. Скорость усадки прессзаготовок оксида
никеля полученного разложением (а) - оксалата никеля при 300оС (время
изотермической выдержки 8 часов) с дополнительной термообработкой при 900оС (2
часа) и (б) - сульфата никеля при 900оС (8 часов). Скорость нагрева для кривых
слева направо: 3; 20; 100 оС/мин.
В связи с тем, что любая поверхность твердой фазы является высокодефектной, в случае порошков, характеризующихся высокой степенью дисперсности, наблюдается изменение многих физико-химических свойств твердых фаз, в том числе температуры плавления (таблица 7) , давления паров и растворимости
Таблица 7. Зависимость температуры плавления порошкообразных металлов от размеров частиц порошка
|
r, нм |
Тпл. оС |
||
|
|
К (Тпл.= 63 оС) |
Ag (Тпл.= 960 оС) |
Pt (Тпл.= 1673 оС) |
|
20 |
- 223 |
320 |
634 |
|
30 |
- 129 |
527 |
953 |
|
40 |
- 80 |
637 |
1158 |
|
50 |
- 51 |
700 |
1233 |
|
100 |
6 |
837 |
1528 |
Изменение указанных свойств также можно
использовать для характеристики активности высокодисперсных фаз.
.2 Способы активирования твердых фаз
Реакционную способность твердых фаз можно в широких пределах варьировать за счет изменения качественного и количественного состава, а также строения прекурсоров, используемых при синтезе искомого продукта реакции. В связи с тем что, реакционная способность фаз предопределяется концентрацией в них неравновесных дефектов, на ее величину оказывают влияние так же: а) условия проведения процесса синтеза твердых фаз, б) концентрация и вид микропримесей, в) механическое, радиационное или химического воздействие и т.д..
Все эти приемы позволяют получать активные фазы, характеризующиеся различной природой и концентрацией неравновесных дефектов, которые (наряду с равновесными дефектами) определяют поведение фаз в любых твердофазных процессах (взаимодействие нескольких твердых фаз, спекание, рекристаллизация, разложение и т.д.). В связи с тем, что эти превращения могут лимитироваться различными стадиями, приемы активирования фаз не могут быть универсальными. Это означает, что значительное снижение энергии активации одной группы процессов за счет использования той или иной активной фазы не гарантирует, что эта же фаза будет способствовать снижению энергии активации других процессов с ее участием. Использование активной фазы будет эффективным только в том случае, если в ней в процессе синтеза сформировались неравновесные дефекты заданного типа и их концентрация в системе достаточна для обеспечения высокой скорости процесса получения целевого продукта. Следовательно, приступая к выбору приема активации фазы, необходимо предварительно получить ответ на три основных вопроса:
а) какая стадия лимитирует процесс?;
б) каков ее механизм и, следовательно, изменением концентрации дефектов какого типа можно регулировать ее скорость?;
в) как получить активную фазу с достаточной концентрацией неравновесных дефектов заданного типа, устойчивых при температуре проведения основного процесса?
Подход к решению двух первых вопросов был
рассмотрен выше, остановимся на способах активации фаз и их возможностях в
плане влияния этих способов на природу и концентрацию неравновесных дефектов.
.3 Влияние состава прекурсора и условий получения
на активность синтезируемой фазы
Модельные процессы, используемые для оценки активности твердой фазы, условно можно разделить на три группы:
а) процессы протекающие на поверхности твердой фазы и предопределяющиеся, преимущественно, площадью этой поверхности, а также степенью ее несовершенства ( катализ, сорбция и т.д.);
б) процессы, сопровождающиеся полным разрушением структуры фазы (реакции окисления, восстановления, соединения и разложения без изменения степеней окисления атомов или ионов, входящих в состав фазы, растворение фаз в растворах кислот или щелочей и т.д.);
в) процессы, в результате которых не происходит существенного изменение качественного или количественного состава фазы, но наблюдается упорядочение ее структуры (спекание, первичная и вторичная рекристаллизация).
Высокая скорость процессов первой группы может быть обеспечена только при сочетании большой суммарной площади поверхности образца с высокой степенью кристаллохимического несовершенства его свободной поверхности. Используя представления о влиянии температуры на процесс аннигиляции дефектов, а также теорию пересыщения Рогинского, можно сделать вывод, что указанным условиям будут отвечать фазы, синтезированные при минимальных температурах в условиях высокого пересыщения по любому параметру системы (высокая скорость нагрева, разлагающегося прекурсора; выделение искомой фазы из пересыщенного раствора; синтез в условиях значительного градиента температуры, давления или концентрации и т.д.). При этом время воздействия на систему фактора, способного снижать концентрацию неравновесных дефектов, должно быть минимальным (например, изотермическая выдержка при температуре разложения исходного реагента). Определенное значение при получении активной фазы в процессе термического разложения прекурсора должен иметь и температурный интервал, в котором протекает реакция разложения - чем он меньше, тем более вероятно образование фазы с высокой концентрацией неравновесных дефектов за счет высокой скорости ее кристаллизации.
Еще одним условием высокой активности фазы в процессах первого типа является температура, при которой осуществляется катализ или сорбция - она должна быть существенно ниже, чем температура, при которой происходило формирование активной фазы. В противном случае активность фазы быстро снижается во времени за счет аннигиляции неравновесных дефектов. В качестве примеров рассмотрим свойства оксидных фаз, синтезированных в различных условиях из нескольких видов прекурсоров. Так Fe2O3 можно получить термическим разложением солей кислородных кислот или гидроксида:
Fe(NO3)3∙9H2O
→
плавление и частичный гидролиз при Т< 100oC
→
удаление из системы воды в интервале температур 100-150оС → формирование
аморфного Fe2O3
при 150-240оС → образование кристаллического α-
Fe2O3
в интервале температур 250-350оС;
FeC2O4∙2H2O + O2 = γ- Fe2O3 + 2CO2 + 2H2O (T = 200-350oC)
γ- Fe2O3 → α- Fe2O3 (T = 450-540 oC);O3 ∙х H2O →2α-FeOOH + (x-1) H2O (T = 50-140 oC)
α-FeOOH → α-
Fe2O3 + H2O (T = 290-380 oC)
(в интервале температур T = 290-350 oC в образцах одновременно содержатся и α- и γ- формы Fe2O3).
Анализ представленных экспериментальных данных показывает, что формирование кристаллического Fe2O3 в первой системе протекает из образующейся на первом этапе разложения аморфной формы в условиях низкой степени пересыщения в широком интервале температур. Это способствует кристаллизации α-Fe2O3, характеризующейся низкой дефектностью. Одновременно, окислительная атмосфера, создаваемая газообразными продуктами разложения, исключает высокую дефектность продукта реакции по анионной подрешетке. Поэтому, несмотря на высокую удельную поверхность синтезированной фазы, ее каталитическая и адсорбционная активность, а также способность к спеканию невелики.
Аналогичные свойства имеет и Fe2O3, полученный по способу (в): термические условия образования фаз в системах (а) и (в) сходны, однако в последней системе отсутствует окислительная атмосфера. Это способствует формированию в системе (в) на первом этапе γ-Fe2O3 с высокой дефектностью анионной подрешетки, а ее превращение в α-Fe2O3 протекает в узком температурном интервале, что способствует сохранению достаточно высокой дефектности и у конечного продукта реакции. В связи с этим α-Fe2O3 «гидроксильный» при сравнимой степени дисперсности имеет несколько большую сорбционную и каталитическую активность и лучшую спекаемость, чем «нитратный» α-Fe2O3. И, наконец, в системе (б) Fe2O3 формируется при сравнимых с системами (а) и (в) температурных условиях, но в восстановительной атмосфере. Это предопределяет высокую концентрацию неравновесных дефектов сначала у γ- Fe2O3 (который по этой причине сохраняется в системе вплоть до 540оС), а при более высоких температурах синтеза и у α-Fe2O3, образующегося из промежуточного продукта в процессе монотропного перехода. Поэтому, несмотря на бóльший размер частиц порошка «оксалатного» Fe2O3 (следствие высокой скорости формирования этой фазы в условиях средней степени пересыщения), эта форма (из рассматриваемых форм) оказывается наиболее активным для модельных процессов первого типа.
Эффект скорости нагревания и его продолжительности можно рассмотреть на том же примере α-Fe2O3, образующегося при разложении сульфатов и оксосульфатов железа (II и III. Исследования этих фаз показали, что максимальными каталитическими и сорбционными свойствами обладают образцы α-Fe2O3 полученные в результате разложения соли Мора в условиях резкого роста температуры обжига и минимальной конечной изотермической выдержке. По этим свойствам им не уступают и продукты непрерывного горения смеси частично обезвоженного сульфата и нитрата железа (III) с глюкозой. Обращает на себя внимание, что наряду с кратковременностью температурного воздействия на систему, в рассматриваемых примерах процесс формирования фаз протекал в присутствии восстановителей (в первой системе - аммиака, а во второй - углерода и СО), что также способствовало формированию кристаллической решетки α-Fe2O3 с высокой концентрацией неравновесных дефектов.
Скорость процессов второй группы также предопределяется суммарной площадью свободной поверхности фазы, обратно пропорциональной размерам ее телесных комплексов, и, в отличие от процессов первой группы, объемной концентрацией неравновесных дефектов в отдельных частицах.
Из данных экспериментов по свойствам Fe2O3 и TiO2 следует, что понятие «активная фаза» (с учетом сформулированных выше условий) для конкретного процесса предопределяется еще двумя факторами: а)температура процесса с участием активной фазы не должна превышать температуру ее синтеза более, чем на 100-150оС; б) сама активная фаза должна быть синтезирована при минимальной температуре, отвечающей разложению, окислению или восстановлению прекурсора. Например, образцы TiO2 были получены разложением ряда прекурсоров с фиксированной скоростью подъема температуры в системе (50оС/час):
а) TiOSO4∙2Н2О→ TiO2 + SO2 + ½O2 + 2Н2О - согласно данным ДТА и ТГА процесс протекает в несколько стадий (дегидратация, гидролиз, испарение газообразных продуктов реакции) в интервале температур 70 - 865оС в окислительной атмосфере (основная форма рутил с примесью анатаза);
б) H2[TiO(C2O4)2]∙2Н2О → TiO2 + 3Н2О + CO2 + CO - процесс также протекает в несколько стадий, но в более узком температурном интервале (50- 470оС) - основная форма - анатаз;
в) TiO2∙хН2О → TiO2 + хН2О - гидроксид титана был осажден из 0,5М (в пересчете на TiO2) нитратного раствора, путем добавления последнего в 10% раствор аммиака, т.е. в условиях высокого пересыщения. Аморфная форма TiO2 в этих условиях образуется при 150-200оС (конечная температура дегидратации зависит от скорости нагрева). Эта форма с высокой скоростью кристаллизуется при 280- 290оС (инициирует кристаллизацию процесс разложения нитрата аммония, который является побочным продуктом разложения гидроксида титана). Кристаллизация TiO2 и разложение NH4NO3 являются экзотермическими процессами, что приводит резкому и кратковременному (в пределах нескольких минут) подъему температуры в системе до 650-800оС и образованию смеси двух полиморфных модификаций TiO2 (анатаз с примесью рутила).
По данным РСА и электронной микроскопии минимальный размер частиц TiO2 в порошках, синтезированных по реакциям (б) и (в): ОКР от 22 до 50 нм, агломераты до 340 нм, тогда как частицы «сульфатного» TiO2 имеют размер порядка нескольких мкм.
«Оксалатный» TiO2 имеет высокую активность в реакциях, протекающих при низких температурах - он характеризуется наибольшей растворимостью в концентрированной серной кислоте при 60-90оС, максимальной скоростью взаимодействия с PbO, Bi2O3, карбонатами элементов главной подгруппы первой группы вплоть до температур изотермического обжига порядка 600оС. В то же время, его реакции с карбонатами кальция, стронция и бария, для активации которых требуется температура порядка 1000оС, полностью не завершаются даже после 20 часового изотермического обжига при 1000оС, что свидетельствует о значительной степени аннигиляции неравновесных дефектов в интервале температур 600 - 1000оС.
«Гидроксидный» TiO2, формирующийся фактически в процессе «теплового удара», также имеет высокую концентрацию неравновесных дефектов, вызванных высокой скоростью процесса кристаллизации. Однако, в отличие от предыдущего случая, когда образование кристаллической решетки фазы происходит в восстановительной атмосфере содержащей СО, кристаллический TiO2 в рассматриваемой системе формируется в присутствии окислителей (N2O и О2 ), что исключает высокую дефектность анионной подрешетки продукта реакции. В связи с этим природа, а следовательно, и термическая стабильность неравновесных дефектов у двух рассматриваемых типов образцов TiO2, будет различной: неравновесные дефекты вызванные частичным восстановлением фазы «оксалатного» TiO2 будут быстро исчезать при нагревании образцов на воздухе (скорость аннигиляции предопределяется скоростью диффузии сорбирующегося кислорода в объем кристалла), тогда как неравновесная дефектность «гидроксидного» TiO2, предопределяющаяся (помимо свободной поверхности, которая у двух типов образцов примерно одинакова) статическими искажениями решетки, микронапряжениями, дислокациями и макроскопической дефектностью типа блочных границ, имеет значительно большую энергию активации процесса аннигиляции и, следовательно, сохраняется при более высоких температурах.
В связи с этим, как следует из экспериментальных данных: а) растворимость «гидроксидного» TiO2 в концентрированной серной кислоте ниже, чем у «оксалатного» TiO2; б) скорости взаимодействия обоих типов образцов с PbO, Bi2O3, карбонатами элементов главной подгруппы первой группы при 600оС приблизительно одинаковы, а при 750оС скорость этих же процессов с участием «гидроксидного» TiO2 в 1,8- 4,3 раза выше, чем для «оксалатной» формы. Успешно «гидроксидный» TiO2 был использован и для синтеза титанатов кальция и стронция ( 1,8 и 3,5 часа обжига при 1030оС соответственно). При этом было отмечено, что если температура синтеза поднималась выше оптимальной, скорость образования продукта реакции резко снижалась. По-видимому, именно аннигиляция дефектов является причиной низкой эффективности «гидроксидного» TiO2 при синтезе титаната бария: установлено , что при 1030оС скорость реакции образования титаната бария в этой системе низкая за счет высокой термодинамической стабильности ВаСО3, а увеличение температуры обжига значительно снижает реакционную способность TiO
Наибольшая скорость реакции TiO2 + ВаСО3 = ВаTiО3 + СО2 зафиксирована при использовании «сульфатного» TiO2 (время обжига 3 часа при 1180оС). Важно отметить, что увеличение температуры системы в этом случае вплоть до 1300оС практически не изменяет скорость процесса т.к. рост скорости диффузии за счет увеличении температуры компенсируется снижением активности оксида титана в связи с аннигиляцией неравновесных дефектов. Очевидно, что высокая термическая стабильность этих дефектов обусловлена способом синтеза «сульфатного» TiO2: максимальный из рассмотренных типов TiO2 температурный интервал формирования фазы и самая высокая конечная температура обжига.
Для высоких скоростей процессов спекания и рекристаллизации необходима высокая скорость как объемной, так и поверхностной диффузии, т.е. исходные порошки должны характеризоваться значительной объемной и поверхностной концентрацией неравновесных дефектов и, следовательно, их формирование должно протекать в предельно неравновесных условиях. Из рассмотренных выше образцов в наибольшей степени таким условиям удовлетворяет «гидроксидный» TiO2, с использованием которого при Т = 1250оС (τобжига= 2 часа) можно получить крупнозернистую керамику TiO2 с плотностью ≈ 85% от теоретически возможной. Установлено, что увеличение температуры обжига или его продолжительности не позволяет получить керамику бóльшей плотности при использовании указанной шихты. Для изготовления мелкозернистой керамики с плотностью ≥ 93% наиболее эффективным является «сульфатный» TiO2, частицы которого имеют максимальную кажущуюся плотность и минимальную объемную дефектность, однако использование такой шихты повышает температуру спекания на 150-200оС и время обжига в 2-3 раза.
Аналогичные зависимости скоростей низко- и
высокотемпературных процессов с участием образцов Fe2O3,
синтезированных с использованием различных прекурсоров, была установлена при
изучении кинетики их растворения в кислотах, а также кинетики процессов
формирования фаз со структурой шпинели.