Контрольная работа: Термодинамика и кинетика процессов с участием твердых фаз
По мере накопления экспериментальных данных становилось очевидным, что обсужденные выше модели, постулирующие односторонний характер диффузии частиц покрывающего реагента вглубь зерен покрываемого реагента не могут описать всего разнообразия твердофазных реакций. В связи с этим было высказано предположение (которое позднее было доказано экспериментально), что возможны еще два механизма переноса - с направлением диффузии от А к В (т.е. противоположному по сравнению с моделью Яндера) (рис.7) и со встречной диффузией реагентов.
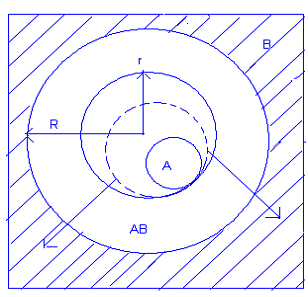
Рис.7 Схема твердофазной реакции по
антияндеровской модели (направление диффузии от А к В). Пунктиром показано
изменение объема и положения частицы А во времени.
При сохранении остальных ограничений введенных
Яндером можно получить уравнения описывающие процессы с измененным направлением
диффузии:
F11 (α) = [(1 + α)⅓ - 1]2 = kАЯτ (диффузионная модель анти-Яндера)
F12 (α)
= 1 + ⅔α - (1 + α)⅔ = kАГτ
(диффузионная
модель анти-Гинстлинга) и т.д..
Как отмечено выше, основой всех рассмотренных кинетических моделей реакций с участием твердых фаз является предположение, что изменение α во времени обратно пропорционально толщине образующегося слоя продукта реакции. Однако указанная зависимость выполняется только в том случае, если в пределах слоя продукта реакции и на границах реакционной зоны реализуется состояние локальных термодинамических равновесий [7,10], т.е в случае порошкообразных реагентов с низкой неравновесной дефектностью и, следовательно, постоянным значением коэффициентов диффузии реагентов через слой формирующегося продукта. На первый взгляд кажется, что это положение может относиться только к идеальной модели, так как порошки прекурсоров получают, зачастую, при высоких температурах и концентрация дефектов в них отвечает эффективной температуре, ниже которой подвижность составляющих решетки ничтожно мала. Кроме этого все образцы подвергаются механической обработке (перетирание, прессование) на предварительных и конечных этапах синтеза продукта реакции, что способствует образованию неравновесных дефектов типа дислокаций, свободной поверхности и т.д..
С ростом концентрации неравновесной дефектности
прекурсоров, резко увеличивается диффузионная подвижность составных частей
решетки, что приводит к росту скорости процесса при фиксированной температуре.
В свою очередь термическая обработка образцов, осуществляемая для достижения
энергии активации процесса, способствует аннигиляции дефектов, уменьшая их
концентрацию и изменяя природу, что приводит к снижению скорости реакции.
Следовательно, при реальном твердофазном синтезе локальные равновесия
отсутствуют, как в объеме продукта, так и на границе раздела фаз. Учет данного
обстоятельства можно осуществить, используя уравнения предложенные Тамманом ,
Крегером и Циглером и Хальбертом и ряд других:
F3(α) = 1 - 3√ (1- α ) = kTlnτ
F4(α) = (1 - 3√ 1- α )2 = kКЦ lnτ
F5 (α)
= 1 - ⅔ α - (1 - α)⅔
= kГБХ lnτ
Проверка пригодности представленных выше уравнений для описания реальных процессов выявило ряд практически важных для технологии закономерностей :
. Если температура, при которой осуществляется твердофазное взаимодействие, не превышает температуру формирования решетки прекурсоров, то последние являются достаточно стабильными даже при высокой концентрации неравновесных дефектов. Слой продукта реакции в этом случае имеет высокую концентрацию неравновесных дефектов, связанную с несовершенством структуры исходных реагентов. При этом, за счет относительно низкой температуры взаимодействия высокодефектных прекурсоров, неравновесные дефекты продукта реакции достаточно стабильны во времени. Сформировавшуюся в этом случае реакционную смесь можно рассматривать как систему, в которой устанавливаются локальные равновесия, практически не зависящие от длительности процесса, и в которой изменение толщины слоя продукта изменяется во времени по параболическому закону. Это позволяет успешно описывать такие процессы, применяя модели Яндера, Гинстлинга и т.д. (учитывая направления диффузионных потоков), несмотря на выше высказанные ограничения, связанные с характером дефектности прекурсоров.
Если порошки исходных фаз были получены при температуре более низкой, по сравнению с температурой синтеза продукта реакции, то параллельно с процессом образования этого продукта будут протекать процессы аннигиляции дефектов в исходных фазах и, следовательно, во времени будет изменяться дефектность слоя продукта реакции. Так как лимитирующей стадией большинства рассматриваемых процессов является диффузия катионов через этот слой, то скорость реакции в данном случае будет изменяться во времени в соответствии с уравнениями F3(α), F4(α) и F5(α).
. Если синтез прекурсоров осуществлялся при температурах выше температуры синтеза продукта реакции, то в полном соответствии с теоретическими выкладками, такие процессы (также как процессы, описанные в пункте 1) будут хорошо описываться уравнениями, основанными на моделях параболического роста продукта реакции.
Необходимо напомнить, что все рассмотренные выше
уравнения диффузионной кинетики выведены в предположении об одинаковом размере
сферических частиц, образующих реакционную смесь. В реальных условиях это
положение трудно выполнимо и такие смеси, получаемые специальными методами,
имеют только теоретическое значение. Используемые же реальной технологией
порошки твердых фаз полидисперсны. Тогда скорость реакций, протекающих в таких
системах, максимальна на начальных стадиях процесса (максимальная площадь
реакционной зоны за счет большого числа мелких частиц) и затем снижается (по
мере расходования наиболее мелких фракций).
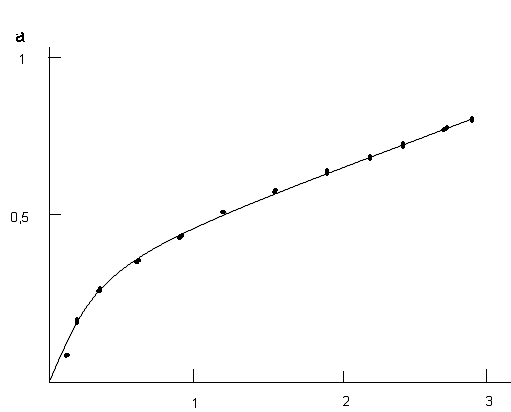 τ/τ0,5
Рис.8. Экспериментальные данные (точки) и
теоретическая кривая, рассчитанная по модели Картера-Валенси для процесса PbO
+ ZrO2 = PbZrO3
(полидисперсные порошки исходных фаз), α
- степень превращения, τ0,5 - время
полупревращения.
С другой стороны, совместная механическая обработка порошков на начальной стадии процесса синтеза конечного продукта приводит к их механохимическому взаимодействию до начала обжига смеси. Учитывая выше сказанное, удивительным представляется тот факт, что уравнения, выведенные в представлении о монодисперсности исходной шихты, оказались пригодными для описания кинетики процессов с участием полидисперсных порошков. Предполагается , что это связано с взаимной компенсацией влияния гранулометрического состава и неоднородного развития реакционной поверхности. На рисунке 8 представлена кривая, полученная на основе модели Картера-Валенси для реакции PbO + ZrO2 = PbZrO3, на которую в виде точек наложены экспериментальные данные .
Как видно из рисунка согласование между теорией
и экспериментом практически идеальное, что свидетельствует о правильности
выбора кинетической модели.
.2 Модели процессов, лимитируемых реакциями на
границе раздела фаз
При высокой скорости диффузии частиц исходных веществ через слой продукта локальные равновесия на границах раздела фаз отсутствуют, и скорость процесса в целом лимитируется скоростью стадии взаимодействия на границе раздела фаз. Эта же стадия лимитирует процесс и в том случае, когда фаза продукта реакции не образует непрерывного слоя . В этом случае скорость реакции определяется величиной доступной межфазной границы, и процесс будет относиться к топохимическим. Вывод кинетических уравнений обсуждаемых процессов основывается на следующих положениях: а) скорость процесса лимитирует стадия взаимодействия на границе раздела фаз; б) скорость реакции прямопропорциональна площади поверхности реагента, не вступившего в реакцию; в) скорость зародышеобразования высока, поэтому поверхность каждой частицы покрыта непрерывным слоем продукта реакции. Тогда при сферическом и дискообразном (цилиндрическом) строении взаимодействующих частиц соответственно получаем:
F6 (α)
= 1 - (1 - α)⅓ = kсτ
; F7 (α)
= 1 - (1 - α)0,5 = kдτ
.3 Модели зародышеобразования
Как отмечалось выше, в данном случае
лимитирующей стадией взаимодействия в системе является образование или рост
зародышей продукта реакции на активных центрах, в роли которых могут выступать
поверхностные дефекты, выходы дислокаций на поверхность кристаллов, точечные
дефекты ассоциаты и кластеры. Так как мольные объемы прекурсоров и продуктов
реакций различны, образование ядер продукта реакции на поверхности прекурсора
приводит к деформации кристаллической решетки последнего, т.е. скорость в
данном случае предопределяется не только химическими, но и кристаллохимическими
факторами. Наиболее часто для описания обсуждаемых процессов используется
уравнение предложенное Багдасарьяном :
ln ln (1/ 1- α) = ln k - n ln
τ
где n - параметр, предопределяющийся механизмом реакции, скоростью зародышеобразования и геометрией зародышей (значение этого параметра для различных случаев можно найти в справочниках и монографиях). Приведенное уравнение может быть использовано для описания кинетики любых топохимических процессов.
Анализ уравнений формальной изотермической
кинетики, применяющихся для описания скорости процессов взаимодействия между
твердофазными реагентами, показал, что большинство из них можно выразить одним
соотношением :
∂α/∂τz
= k (1 - βα)m
где k - константа, значения которой предопределяются природой прекурсоров; β - безразмерный фактор, близкий к единице; z - величина, определяемая механизмом взаимодействия; m - величина, зависящая как от механизма процесса, так и от формы взаимодействующих частиц, она формально может рассматриваться как порядок реакции и называется индексом реакции.
Анализ экспериментальных данных с использованием
указанного уравнения заключается в их проверке на сходимость при заданных
значениях z, β
и m (таблица 6). Для
этого экспериментальные значения α
сравниваются с теоретическими значениями этой величины, полученными с помощью
универсального уравнение с учетом возможных комбинаций значений z,
β и m,
представленных в таблице 6, что позволяет установить лимитирующую стадию
изучаемого процесса. На втором этапе, с учетом установленной кинетической
модели, используется одно из уравнений, описывающее конкретную лимитирующую
стадию (функции типа F(α)
приведенные выше).
Таблица 6. Соответствие значений z, β и m различным кинетическим моделям твердофазных реакций и формам частиц порошков
|
z |
β |
m |
лимитирующий процесс и формы частиц |
|
1 |
1 |
2/3 |
на границе фаз, сферы |
|
1 |
1 |
1/2 |
на границе фаз, иглы |
|
1 |
1 |
0 |
на границе фаз, тонкие диски |
|
1/2 |
1 |
0 0,29 2/3 0,43 |
диффузия |
|
> 1 |
1 |
1 |
зародышеобразование |
Необходимо отметить, что все эти уравнения
относятся к изотермической кинетике, тогда как в ряде случаев (с практической
точки зрения) информацию о степени превращения в данный момент времени проще
получить, используя метод непрерывного нагрева. В частности это относится к
реакциям между твердыми фазами, при которых, наряду с целевым твердым
продуктом, происходит образование побочных газообразных веществ, например, BaCO3
+ TiO2 = BaTiO3
+ CO2↑ , для
которой степень превращения, с высокой точностью, можно оценить на основе
изменения массы образцов в процессе их нагрева. Для получения кинетической
информации в данном случае применяется метод ТГА и уравнения неизотермической
кинетики, например:
lg
AE/qR
= lg G(α)
- lg P(α)
где А - предэкспотенциальный множитель, Е -
энергия активации процесса, q
= ∂Т/∂τ, R
- газовая постоянная, G(α)
и P(α)
- функции, значения которых для наиболее распространенных кинетических
уравнений можно найти в работе (G(α))
или оценить методом подбора (P(α))
.
5. Активные прекурсоры
Анализ рассмотренных выше кинетических моделей позволяют наметить пути совершенствования процессов синтеза твердых фаз и решения ряд проблем в рамках основной задачи стоящей перед материаловедением - создания твердотельных материалов с заданными свойствами. Среди этих проблем можно назвать высокие температуры синтеза большинства перспективных (с практической точки зрения) твердых фаз, что не только предопределяет высокую энергоемкость этих процессов, но и приводит к нарушению состава продуктов реакций за счет испарения из систем легколетучих компонентов, нежелательного разложения прекурсоров и, как следствие, неконтролируемой дефектности образующихся фаз. Очевидно, что возможны два способа решения указанных проблем: а) снижение энергии активации лимитирующих стадий процессов твердофазного синтеза и б) разработка новых способов формирования кристаллических фаз при низких температурах.
Первый из указанных способов связан с изменением состояния исходных фаз за счет варьирования их химической и термической предыстории, т.е. целенаправленного создания прекурсоров, характеризующихся заданными типом и концентрацией неравновесных дефектов, а также стабильностью неравновесного состояния до заданной температуры. Рассмотрим перспективы указанного пути решения, введя понятие нормального и активного состояния твердых фаз. Нормальным называется состояние твердой фазы, если ее дефектность равновесна, т.е. является однозначной функцией параметров состояния системы. Активным называется состояние твердых фаз, характеризующееся наличием неравновесных дефектов. Эти дефекты могут быть не одинаковы по своей природе и, следовательно, различно влиять на энергию активации процессов с участием дефектных фаз.
С термодинамической точки зрения мерой
активности твердой фазы может является присущий ей избыток энергии Гиббса по
сравнению с фазой того же состава и строения, находящейся в нормальном
состоянии:
∆Gизб.
= G*Т - GТ
где G*Т и GТ энергия Гиббса фазы в активном и нормальном состоянии соответственно.
Очевидно, что численное значение ∆Gизб не может служить единственным критерием активности реагента в любом химическом процессе, т.к. механизмы этих процессов (лимитирующие стадии) и условия, при которых взаимодействуют реагенты, могут быть различны. Кроме этого, избыточная энергия фаз может быть обусловлена наличием в них дефектов, имеющих различную природу (свободная поверхность, статические искажения кристаллической решетки, микронапряжения, дислокации и макроскопические дефекты типа межблочных границ, точечные дефекты и их ассоциаты, протяженные дефекты и т.д.) и, следовательно, характеризующихся различной термической стабильностью.
Необходимо также учитывать, что в кристаллической решетке реальных фаз все виды неравновесных дефектов присутствуют одновременно, влияя, как на свойства друг друга, так и на химические свойства взаимодействующих реагентов в целом. Поэтому, как отмечалось выше, для эффективного использования активных прекурсоров необходимо разработать методы их получения, позволяющие синтезировать фазы с необходимым доминирующим типом неравновесных дефектов при сохранении максимально высокой избыточной энергии фаз вплоть до температур, при которых достигается энергия активации проводимого процесса. При этом в ряде случаев, можно не разделять этапы формирования активных фаз и процесс синтеза целевого продукта, т.е. можно проводить активацию исходных фаз в процессе их взаимодействия.