Контрольная работа: Термодинамика и кинетика процессов с участием твердых фаз
Для объяснения механизма формирования активных
фаз и природы их относительной стабильности можно использовать теорию
пересыщения Рогинского и принцип ориентационного и размерного соответствия
Данкова-Конобеевского. В основу последнего принципа были положены
экспериментальные данные, полученные при исследовании топохимических процессов,
и показавшие, что твердая фаза, формирующаяся в результате протекания таких
реакции, испытывает влияние прекурсора. Это явление (получившее название
«память материи»), заключающееся в том, что при образовании новой фазы,
формирующие ее частицы, кристаллографически закономерно, располагаются по
отношению к частицам, образующим кристаллическую решетку исходной фазы. При
этом понижение свободной энергии системы за счет такой взаимной ориентации
будет максимальным, при минимальном различии в строении соприкасающихся граней
кристаллов новой и исходной фаз. Основываясь на последнем положении, условие
ориентированной кристаллизации можно выразить неравенством:
A + E
- Z  A1
где А и Е - соответственно работа образования и энергия двумерного зародыша новой фазы при ориентированной кристаллизации, Z - работа сил адгезии (деформационная составляющая), A1 - работа образования трехмерного зародыша при неориентированной кристаллизации.
Расчеты показывают, что ориентированная кристаллизация в таких системах возможна, если параметры элементарных ячеек сопрягающихся решеток отличаются не более чем на 18%. Очевидно, что за счет ориентированной кристаллизации кристаллическая решетка продукта реакции искажается и эти искажения, приводящие к росту свободной энергии системы, максимальны в случае максимального различия в строении соприкасающихся фаз.
Согласно теории Рогинского активность твердой фазы предопределяется условиями ее получения: G*Т фазы тем выше, чем дальше от состояния равновесия находилась система в момент формирования ее кристаллической решетки, т.е чем выше степень пересыщения (отклонение от равновесного значения) одного или нескольких параметров состояния системы. На основании данного определения можно выделить несколько источников пересыщения:
. Фазовые пересыщения системы, в состав которой входят термодинамически метастабильные полиморфные или аморфные модификации прекурсоров. Например, смесь γ-Al2O3 c CaCO3 имеет фазовое пересыщение за счет наличия в ее составе метастабильной формы оксида алюминия, которая при нагревании способна необратимо превращаться в стабильную кристаллическую форму - корунд.
Пересыщения связанные со структурным несовершенством кристаллов, с высокой скоростью формирующихся в процессе распада метастабильной фазы, например, в процесс резкого охлаждения паров или при кристаллизации из пересыщенного раствора.
. Пересыщения обусловленные изменением химического потенциала одного из компонентов фазы в приделах области ее гомогенности, например, TiO2-x со структурой рутила, образующийся в процессе разложения титанилоксалата взаимодействует с карбонатами щелочноземельных элементов с большей скоростью, чем TiO2-x полученный разложением титанилнитрата в связи с различной концентрацией дефектов в указанных фазах.
. Пересыщения вызываемые увеличением суммарной площади поверхности (поверхностной энергии) фазы по мере уменьшения объема образующих ее частиц порошка (при неизменном количестве вещества в системе). Количественной характеристикой этого типа пересыщения является избыточная энергия образца заданной степени дисперсности по сравнению с равным по массе монокристаллом того же состава и структуры.
Анализ источников пересыщения позволяет сделать
вывод, что за счет изменений условий синтеза фазы можно регулировать вид и
степень ее пересыщения и, следовательно, создавать прекурсоры с заданным
набором физико-химических и гранулометрических характеристик. С другой стороны
необходимо учитывать, что синтезируемая фаза в свою очередь сохраняет некоторые
характеристики фаз, с использованием которых она получена (см. раздел
«Диффузионные модели»), т.е. влияние предыстории на активность фаз может
проявляться не только в первом, но и во втором «поколении».
.1 Степень активности твердых фаз и методы ее
оценки
Как отмечалось выше, условной мерой активности
твердой фазы может быть присущее ей значение избыточной энергии Гиббса. С
другой стороны в большинстве случаев более наглядной является информация,
показывающая во сколько раз (с термодинамической точки зрения) данная фаза
более активна по сравнению с аналогичной фазой, находящейся в нормальном
состоянии. Ответить на данный вопрос позволяет величина, получившая название
«степень активности» (γ), являющаяся
отношением ∆Gобразования
активной фазы к ∆Gобразования
«нормальной» фазы: γ = ∆Gоб.ак
/∆Gоб.н.. Очевидно,
что уменьшение значения (γ) означает
рост активности фазы заданного состава. Оценку данной величины можно провести
методом, основанным на экспериментальном определении избыточной энтальпии
растворения активных и «нормальных» форм:
А* + растворитель → раствор + ∆Н1
А + растворитель → раствор + ∆Н2
А* → А + ∆Низб. (∆Низб = ∆Н1
- ∆Н2 ),
где А* и А активная и «нормальная» фазы, соответственно.
Значение ∆Низб, конечно, нельзя рассматривать как полную характеристику активного состояния фазы, т.к. ∆Gизб.= ∆Низб - Т∆Sизб и значение ∆Sизб в ряде случаев может быть значительной величиной . Однако, в большинстве случаев, ориентировочную оценку активности фазы можно сделать, используя найденные значения ∆Низб.
Также для термодинамической оценки активности твердых оксидных фаз используют значения избыточной энергии Гиббса кислорода ∆Gизб.о2, которую определяют, измеряя э.д.с. гальванических ячеек типа:
Pt, активная оксидная фаза │ZrO2(CaO)│O2 (Po2 = 2∙104 Па), Pt
Pt, «нормал.» оксидная фаза │ZrO2(CaO)│O2 (Po2 = 2∙104 Па), Pt, тогда: ∆Gизб.о2 = 4F(Е2 - Е1), где Е2 и Е1 - э.д.с. гальванической ячейки с «нормальной» и активной оксидными фазами, соответственно. Метод э.д.с. можно применять для оценки активности любой твердой фазы, в том числе и безкислородной, но в каждом конкретном случае необходимо использовать твердый электролит, проводимость которого обусловлена переносом ионов, входящих в состав исследуемых твердых фаз.
Метод контактной вольтамперометрии основан на исследовании зависимостей электродных превращений оксидных фаз (находящихся в контакте с твердым электродом или жидким электролитом) от их структуры и степени дефектности . Анализ вольтамперных кривых восстановления и окисления ряда оксидов d-элементов позволил сделать вывод, что в условиях проведения опытов химические процессы осуществляются непосредственно в твердой фазе и их характер предопределяется наличием в решетке вакансий по генерируемым в процессе окисления (восстановления) ионам. В частности, зарегистрированные в работе различия в электрохимическом поведении γ- и α-форм Fe2O3 являются следствием различной концентрации дефектов в исследованных фазах, что, после построения градуировочной кривой, позволяет с помощью указанного метода количественно оценивать содержания γ- и α-форм в образцах Fe2O3. Положение о связи определенного вида дефектов с характером окислительно-восстановительных процессов в твердой фазе можно проиллюстрировать и данными работы , в которой были исследованы процессы электровосстановления фаз, содержащих ионы железа в различных степенях окисления: магнетита, вюстита, γ-, α-форм Fe2O3 и гексаферрита бария. Согласно вольтамперным кривым в случае α- Fe2O3 и гексаферрита бария, входящие в их состав ионы железа в процессе электролиза восстанавливались до металла, тогда как во всех остальных фазах этого не наблюдалось. Различие в строении указанных групп фаз заключается в том, что в α- Fe2O3 и гексаферрите бария основной тип дефектов - междоузельные ионы, которые и восстанавливаются до металла, а в магнетите, вюстите и γ- Fe2O3 - вакансии, и, следовательно, в данном случае процесс восстановления ионов железа невозможен. Аналогичные результаты были получены при исследовании различных форм диоксида титана и фаз со структурой перовскита - в частности, если анатаз легко восстанавливается до металла в электрохимическом процессе с участием твердой фазы, то рутил в указанных условиях до металла не восстанавливается [33]. Таким образом, вольтамперный метод позволяет определять тип дефектов в кристаллической решетке и их относительную концентрацию.
В связи с тем, что понятие активности фазы
связано с повышенной концентрацией неравновесных дефектов, а сами дефекты при
достаточно высокой температуре ионизированы, очевидно, что любая активная фаза
по сравнению со стабильной характеризуется повышенной концентрацией электронов
или дырок. Оценить избыточную концентрацию элементарных носителей можно путем
измерения термо- э.д.с. образцов во времени в процессе изо- или
политермического обжига, что позволяет получить информацию о скорости
аннигиляции наиболее подвижных дефектов и времени перехода активной фазы в
стабильную в условиях поведения исследования. Обработка экспериментальных
данных ведется путем построения кривых в координатах х - τ
(для
изотермического режима) или х - Т (для политеримического режима), где х = (αо
- α1)/(αо
- αк)
и αо,
α1
- термо-э.д.с.
в начальный момент времени и в момент времени τ1, αк-
термо-э.д.с. стабильной фазы, полученной длительным обжигом исходной фазы при
высокой температуре. Например, анализ результатов исследования термо-э.д.с
образцов гематита, полученных при термическом разложении сульфата и нитрата
железа (III) (рис.9),
показывает, что степень аннигиляции неравновесных дефектов в образцах, имеющих
одинаковую химическую и термическую предысторию, зависит, как от температуры,
так и от времени термообработки (рис. 9а), а для образцов, синтезированных при
сходных условиях термообработки с использованием различных прекурсоров - от
природы прекурсора (рис. 9б).
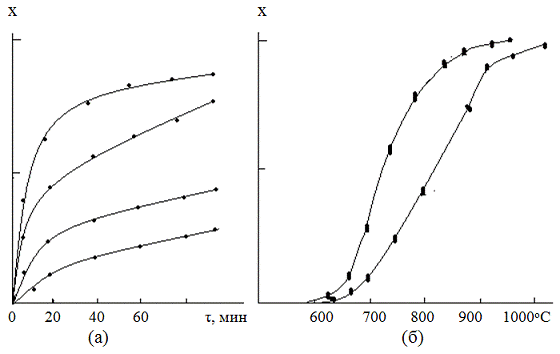
Рис. 9 Кривые изотермического (а) и политермического (б) отжига неравновесных дефектов в гематите, полученном (а) при разложении нитрата железа (III) - (температуры отжига для кривых (а) снизу вверх: 680, 710,740,770оС ), а также при разложении нитрата (левая кривая на рис.б ) и сульфата (правая кривая на рис.б ) железа (III). Отмеченные на рисунках значения Х составляют 0,5 и 1.
Еще одним свойством, которое в определенной степени связано с концентрацией неравновесных атомных и электронных дефектов в кристаллической решетке, является каталитическая активность твердых фаз. Согласно современной теории гетерогенного катализа каталитическая активность фазы предопределяется наличием на ее поверхности активных центров - областей с повышенной напряженностью электрического и магнитного полей. В свою очередь, одной из причин формирования указанных центров, является нарушение кристаллохимического строения поверхности твердой фазы. Это нарушение может быть вызвано, как изменением координационных чисел поверхностных атомов или ионов, так и наличием в поверхностном слое вакансий, дислокаций, ступеней роста и т.д..
В связи с тем, что каталитические реакции, связанные с переносом электронов, подразделяются на донорные и акцепторные влияние дефектов на каталитические свойства твердых фаз может быть различным: а) варьирование концентрации и природы дефектов изменяет электронное состояние системы (положение уровня Ферми - т.е. термодинамический потенциал электрона на поверхности кристалла) - коллективный эффект, б) дефекты могут принимать участие в сорбционном и каталитическом акте т.е. выступать в роли активного центра - локальный эффект. В реальных системах одновременно реализуются оба указанных эффекта, один из которых доминирует над другим, поэтому положение уровня Ферми практически не определяет каталитическую активность фазы, если в системе доминирует локальный эффект. В частности, это наблюдается при значительных дислокационных нарушениях структуры (локализация электронов поверхностной зоны в местах выхода дислокаций на поверхность т. е. образование активного центра). Таким образом, можно сделать вывод, что рост каталитической активности фазы свидетельствует об увеличении ее дефектности, однако определить роль каждого из возможных типов дефектов в изменении свойств изучаемой фазы только на основе данных по ее каталитической активности в большинстве случаев невозможно. В качестве модельных реакций для оценки степени дефектности оксидных фаз предложены: окисление СО кислородом, термическое разложение N2O, одноатомных спиртов, KClO3 и ряд других.
К прямым методам определения, как точечных, так и протяженных дефектов различного типа относится метод рентгеноструктурного анализа (РСА), основанный на обсчете физического уширения дифракционных максимумов, который осуществляется методами аппроксимации, моментов или гармонического анализа формы максимумов на дифрактограммах (ГАФРЛ). В частности, при использовании наиболее распространенного метода ГАФРЛ, дифрактограмму рассматривают как проекцию сечения обратной решетки, которая по отношению к кристаллу является Фурье-пространством, преобразование в котором распределения интенсивности позволяет судить о нарушениях кристаллической структуры, вызвавших размытие этих узлов. Использование указанного метода позволяет рассчитать изменение среднестатистических смещений в отдельных подрешетках и, следовательно, установить тип доминирующих дефектов в исследуемых фазах, определить размер областей когерентного рассеивания (размер кристаллических блоков), вероятность образования двойниковых и деформационных дефектов упаковки, а также размер микронапряжений.
К относительно простым (с экспериментальной точки зрения) методам оценки активности твердых фаз можно отнести методы измерения истинной теплоемкости, усадки прессзаготовок при непрерывной термообработке и свободной поверхности порошков. В первом из них сравниваются кривые экспериментальных зависимостей Cp = f(T) двух твердых фаз, имеющих одинаковый качественный и количественный состав, одна из которых находится в нормальном, а другая в активном состоянии. В этом случае сопоставление кривых первичного нагрева с последующими этапами термообработки дает возможность установить область температур, в которой происходит аннигиляция дефектов, измерить тепловой эффект отжига дефектов и их относительную стабильность. Например, у металлов, подвергнутых механической деформации, при нагревании в калориметре наблюдаются два максимума на кривой тепловыделения, один из которых соответствует отжигу дислокаций, а другой - аннигиляции точечных дефектов. Так как энергии активации этих процессов различны, они реализуются в различных температурных интервалах . Однако этот метод не позволяет установить тип дефектов, предопределяющих различие значений Cp для активной и нормальной фаз. В связи с этим правильная интерпретация результатов исследований возможна только с учетом данных по типу доминирующих дефектов, полученных, например, методом РСА.
Экспериментальные результаты по усадке образцов прессзаготовок математически обрабатываются путем построения зависимостей Ω = ∂(∆L/L)/∂T (рис.10), где Ω - скорость усадки прессзаготовки , L и ∆L - исходный линейный размер и его изменение при достижении системой заданной температуры.
Анализируя представленные данные, можно сделать вывод, что скорость усадки прессзаготовок NiO является функцией трех параметров - температуры системы, скорости нагрева, а также химической и термической предыстории оксидной фазы. Так увеличение скорости нагрева способствует быстрой аннигиляции термически нестабильных дефектов, что приводит к снижению скорости диффузии и, следовательно, к минимальной усадке образцов при достижении фиксированной температуры (рис. 10а). С ростом термической стабильности неравновесных дефектов удается сохранить их высокую концентрацию при температурах, отвечающих интенсивному спеканию, и в значительной степени нивелировать роль скорости нагрева (рис. 10б).
В то же время термическая стабильность
неравновесных дефектов зависит то состава фазы, подвергающейся разложению, и от
условий проведения этого процесса (рис. 10 а и б). С практической точки зрения
полученные результаты свидетельствуют о том, что максимальной плотностью будет
характеризоваться керамика, изготовленная из порошкообразной фазы, имеющей
максимальную концентрацию термически стабильных неравновесных дефектов, т.е.
полученной разложением термически стабильного прекурсора при температуре
близкой к температуре спекания продукта разложения. В частности, плотность керамики,
изготовленной при одинаковых температурах спекания из «сульфатного» NiO
в среднем на 10% выше, чем из «оксалатного» NiO.