Контрольная работа: Термодинамика и кинетика процессов с участием твердых фаз
Изменение давления в системе в процессе
твердофазного превращения оказывает кинетический и термодинамический эффект:
рост давления в равновесных условиях смещает температуру полиморфного
превращения в соответствии с уравнением Клаузиуса - Клайперона:
∆Т = (T∆V/∆H)∆Р
где ∆V - разность молярных объемов равновесных кристаллических модификаций, ∆H - изменение энтальпии при фазовом переходе.
Из уравнения видно, что знак изменения температуры, при которой одна модификация превращается в другую, определяется знаками ∆V и ∆H. Так как, в большинстве случаев, молярный объем высокотемпературной фазы больше молярного объема низкотемпературной фазы, а ∆H перехода α-формы в β- форму всегда больше нуля, увеличение Р в равновесных условиях будет увеличивать температуру фазового превращения.
Одновременно рост давления способствует аннигиляции дефектов типа вакансий, внедренных частиц, дислокаций и межкристаллитных границ, что резко снижает скорость процессов, предопределяющихся диффузией. Это подавляет образование зародышей новой фазы в объеме исходной и может полностью исключить возможность фазового перехода.
. Введение примесей в кристалл с низкой
дефектностью способствует образованию зародышей новой фазы. Это снижает энергию
активации фазового превращения, т.е. в присутствии примесей способность системы
сохранять метастабильное состояние снижается. Если же примесь вводится в
кристалл, характеризующийся высокой концентрацией дефектов, то наблюдается
эффект, противоположный описанному. Например, добавление к металлическому олову
серебра, свинца, висмута и ряда других металлов в микроколичествах
предотвращает его переход в α-форму
при температурах ниже 286оК. Если же ввести в эти сплавы дополнительно медь,
марганец, цинк или алюминий, то фазовый переход при указанных температурах
будет протекать с высокой скоростью. Аналогично для монотропных переходов:
оксиды марганца, кобальта и никеля стабилизируют γ-форму
оксида железа (III),
а оксид хрома (III)
ее дестабилизирует.
4. Кинетика реакций с участием твердых фаз
При планировании любого химического эксперимента, в том числе синтеза вещества с использованием метода твердофазных реакций, предварительно необходимо получить ответ на две группы вопросов:
а) возможно ли и при каких параметрах состояния системы самопроизвольное превращение выбранных исходных веществ в искомый продукт реакции - ответ на эти вопросы могут дать термодинамические расчеты;
б) при каких условиях скорость взаимодействия будет настолько большой, чтобы процесс имел бы практическое значение, и каков выход продукта реакции при этих условиях - ответы на эти вопросы дает химическая кинетика и теория равновесных состояний.
При получении положительного ответа на первую группу вопросов на втором этапе необходимо выявить факторы влияющие на скорость и полноту рассматриваемого взаимодействия и оптимизировать условия синтеза целевого продукта таким образом, чтобы процесс завершался за заданный период времени и характеризовался бы заданной степенью превращения.
К сожалению, классическая теория, описывающая скорость химических реакций, детально разработана только для гомогенных процессов, что не позволяет без глубокой коррекции использовать ее выводы для описания взаимодействия между твердыми фазами. Тем не менее, она все же может служить отправной точкой для понимания факторов, определяющих скорость твердофазных реакций, характерной особенностью которых является локализация реакционной зоны на поверхности раздела фаз. При этом общая поверхность и толщина реакционной зоны могут быть различны и зависят как от природы реагентов, так и от условий осуществления процесса. Так, например, взаимное растворение реагентов способствует увеличению ширины реакционной зоны, а изменение степени дисперсности прекурсоров и степени их смешения может изменить ее площадь на несколько порядков. Однако, несмотря на указанные особенности, основные понятия классической кинетики, такие как энергия активации, лимитирующая стадия, порядок реакции и т.д. при описании данных гетерогенных реакций сохраняются, хотя их интерпретация несколько меняется в соответствии со спецификой механизмов взаимодействия.
Несмотря на разнообразие процессов с участием твердых фаз, большинство из них представляют собой совокупность последовательно протекающих стадий:
а) «покрывание» одного из реагентов другим - более летучим или легкоплавким;
б) активирование реагентов за счет адсорбции и образования поверхностных промежуточных форм;
в) дезактивация поверхности;
г) активирование реагентов путем объемной диффузии;
д) образование первоначально аморфного, а затем и кристаллического продукта реакции;
е) отжиг дефектов кристаллической решетки продукта .
Следует учитывать, что на различных этапах взаимодействия лимитировать процесс в целом могут его различные стадии. Так, например, при синтезе титанатов, цирконатов, ниобатов свинца с использованием в качестве прекурсоров высокодисперсных порошков соответствующих оксидов, на первом этапе происходит «покрывание» поверхности частиц оксидов d-элементов низкоплавким и легколетучим оксидом свинца (II). В связи с этим, на начальных этапах синтеза взаимодействие в целом лимитируется стадией (д) - т.е. процессом формирования продукта реакции в местах контакта реагентов. По мере образования непрерывного слоя продукта реакции взаимодействие постепенно переходит в диффузионный режим и лимитируется скоростью диффузии ионов свинца и кислорода через слой продукта .
Для количественной характеристики твердофазных процессов применяют различные величины, одной из которых является степень превращения αi:
αi = Ni/Ni (исх)
где Ni и Ni (исх) - число молей i-того реагента к моменту времени τ и до реакции.
Следует отметить, что αi в отличие от концентрации не является параметром состояния системы т.к. одна и та же степень превращения может быть реализована в различных системах одинакового исходного состава, отличающиеся структурой реакционной зоны, а следовательно составом и структурой промежуточных форм, а также количеством, составом и структурой продуктов параллельных реакций.
Сложный многостадийный характер процессов с участием твердых фаз отражается на форме кривых описывающих функции αi = f(τ) и ∂α/∂τ = f(α) (рис.5.).
Как видно из представленных данных, на начальных стадиях твердофазных реакций их скорость близка к нулю (индукционный период). На следующем этапе происходит резкое увеличение скорости процессов вплоть до достижения максимума (k) после чего значения скорости падают до нуля. В связи с этим зависимость αi = f(τ) изображается в виде сигмовидной кривой.
Индукционный период можно рассматривать как
время необходимое для формирования реакционной зоны. В этот период в системе
происходят изменения на макро и микро уровне, предшествующие началу
формирования в системе продукта реакции (переориентация частиц порошков за счет
сглаживания их поверхности, испарение и конденсация летучих компонентов,
искажение кристаллических решеток исходных фаз, диффузия частиц вдоль
поверхности и дислокаций, образование промежуточных поверхностных фаз и т.д.).
Этап быстрого роста скорости реакций зачастую связан с образованием и ростом
ядер конечного продукта в реакционной зоне.
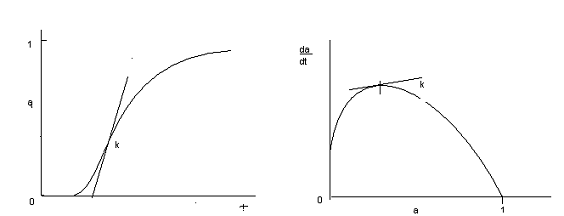
Рис.5. Кинетические кривые: степень
твердофазного превращения как функция времени αi
= f(τ) (справа)
и скорость твердофазного превращения как функция степени превращения ∂α/∂τ
= f(α) (слева)
В ряде случаев этот процесс может быть более сложным и включать взаимное растворение реагентов с последующим распадом твердого раствора, приводящим к образованию зародышей продукта реакции. Снижение скорости реакции после достижения максимума объясняется образованием сплошного слоя продукта взаимодействия за счет столкновения растущих зародышей . Необходимо отметить, что при использовании активных прекурсоров форма кривой, выражающей зависимость αi = f(τ) может не содержать участка, отражающего индукционный период взаимодействия.
Интерпретация большинства кинетических данных
для гетерогенных процессов, в большинстве случаев, базируется на двух важнейших
положениях химической кинетики связанных с понятиями «энергия активации» и
«лимитирующая стадия процесса». Первое из них заключается в том, что любая из
стадий химического взаимодействия осуществляется с участием небольшого числа
частиц (максимум трех) и этот процесс сопровождается образованием переходного
состояния («активного комплекса»), характеризующегося более высокой энергией по
сравнению со средней энергией системы. При этом из всех возможных параллельных
путей реакции один, имеющий наименьший энергетический барьер, будет предопределять
состав и строение продуктов реакции при минимальных температурах процесса (не
обязательно стабильных термодинамически при заданных параметрах состояния
рассматриваемой системы). Теория активных комплексов дает в общем виде
уравнение, описывающее скорость реакции и предлагает модель, с помощью которой
можно проводить полуэмпирические расчеты для простейших процессов. Другое
положение заключается в том, что суммарная скорость сложного процесса,
состоящего из ряда последовательных стадий, предопределяется наиболее медленной
из них. В соответствии с представлениями о переходном состоянии константа
скорости (kс ) процесса может
быть выражена в виде зависимости:
kс
= kT/h exp( -∆H/RT) exp∆S/R
где k - постоянная Больцмана, h - постоянная Планка, ∆H и ∆S- энтальпия и энтропия активации, соответственно.
Необходимо отметить, что при последовательной схеме течения реакции равновесие достигается во всех стадиях, предшествующих лимитирующей, тогда как для достижения равновесия у последующих стадий необходимо использования специальных технологических приемов (изотермический отжиг образцов, введение добавок снижающих энергию активации указанных стадий, изменение состава и давления газовой фазы т. д.)
Как отмечалось выше, рассматриваемые процессы
протекают в пределах межфазных границ и представляют собой совокупность
нескольких стадий заключающихся в переносе реагирующих частиц к реакционной
зоне и формированию в ней продукта реакции. Зачастую эта серия стадий имеет
относительно простую кинетику, если фактическая максимальная скорость одной из
стадий намного меньше, чем фактическая максимальная скорость любой из остальных
стадий. В этом случае реализуются только три возможных типа реакций: реакции,
контролируемые: а) скоростью переноса, б) скоростью взаимодействия диффундирующих
частиц на границе раздела фаз и в) скоростью образования или роста зародышей.
.1 Диффузионные модели
Как показали проведенные исследования, кинетика
большинства процессов с участием конденсированных фаз определяется скоростью
переноса частиц к зоне реакции. Наиболее изученными являются, например, реакции
окисления металлов кислородом, скорость которых лимитируется переносом и
подчиняется параболическому закону. Если предположить, что на поверхности
металла образуется непрерывная пленка, то скорость реакции будет
предопределяться скоростью диффузии кислорода (атомарного или молекулярного в
зависимости от структуры и состава оксида). Это связано с тем, что скорость
диффузии атомов большинства металлов через слой продукта реакции на несколько
порядков меньше, чем у кислорода - т.е. наращивание слоя оксида в процессе
окисления металла происходит на границе раздела металл - оксид. Очевидно, что с
ростом толщины оксидной пленки (из-за увеличения длины пробега) суммарная
скорость переноса кислорода уменьшается. Одним из возможных способов оценки
скорости рассматриваемой реакции является зависимость изменения массы образцов
во времени. Тогда, обозначив скорость переноса Vп
г/см2 · сек получим:
Vп = dz/dτ
= D (∂c/∂x)
где z - изменение массы образца, τ - время, D - коэффициент диффузии частиц, лимитирующих процесс в направлении перпендикулярном пленке оксида, с - молярная (поверхностная) концентрация диффундирующих частиц, x - толщина оксидной пленки.
Или, исходя из предположения о существовании
локальных термодинамических равновесий с учетом граничного условия (х = 0 при τ
= 0), получим:
x2 = kp
τ
где kp - константа скорости параболического роста продукта.
Для того чтобы найденные уравнения могли бы быть применены для описания процессов между порошками твердых фаз Яндер вводит ряд ограничений для процессов, протекающих по схеме nA + mB = AnBm:
. Компонент А представляет собой совокупность одинаковых микрочастиц с начальным радиусом r0.
Компонент В обладает высокой поверхностной диффузией, за счет чего на поверхности частиц А быстро образуется непрерывный слой продукта реакции.
. Взаимодействие лимитируется односторонней диффузией компонента В через слой продукта к компоненту А.
. Продукт реакции не образует твердых растворов с прекурсорами.
. Отношение объема продукта реакции к объему прекурсоров ≈ 1.
. D, транспортируемых частиц, не изменяется во времени, а активность реагентов на границе реакционной зоны остается постоянной.
. Толщина слоя продукта изменяется во времени по параболическому закону.
При выполнении указанных условий с учетом
соотношения x = r0
(1 - 3√ 1- α
), функция αi
= f(τ),
описывающая изменение степени превращения (α)
от времени принимает вид:
F1(α) = (1 - 3√ 1- α )2 = kя τ (где kя - константа Яндера)
Применимость любого кинетического уравнения к
исследуемому процессу проверяется одним из графических методов. Для этого
экспериментально полученные данные (степень превращения) обрабатываются в
координатах F1(α)
- τ
или kя - α
(рис.6).
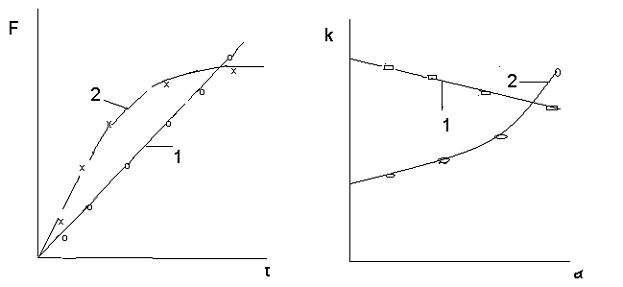
Рис.6 Графические способы проверки экспериментальных данных (степень превращения) на соответствие модели Яндера.
- уравнение Яндера применимо; 2 - уравнение
Яндера неприменимо
Проверка соответствия экспериментальных данных
величинам α,
рассчитанных по уравнению Яндера, позволило установить, что хорошее
согласование экспериментальных и вычисленных величин наблюдается только на
начальных стадиях процесса синтеза (α
< 0,4), что связано с формированием слоя продукта реакции и постепенным
уменьшением площади поверхности, перпендикулярной диффузионному потоку. В связи
с этим Гинстлинг и Броунштейн отказались от положения о параболическом законе
роста слоя продукта, оставив представление об односторонней диффузии компонента
В и показали, что в этом случае функция αi
= f(τ)
имеет вид:
F2 (α)
= 1 - ⅔ α - (1 - α)⅔
= kГБ τ
(где kГБ - константа Гинстлинга и Броунштейна)
Кроме указанных уравнений в настоящее время используются и другие, основанные на представлении об односторонней диффузии, в частности уравнение Картера -Валенси, учитывающее, что эквивалентные объемы продукта реакции и покрывающего реагента различны, уравнение Дюнвальда - Вагнера, основанное на законе Фика (диффузия нестационарного потока вещества из постоянного источника в сферическое тело заданного радиуса), уравнение Журавлева - Лесохина - Темпельмана, учитывающее изменение концентрации диффундирующего вещества по мере протекания реакции и т.д..
Как отмечалось выше, соответствие исследуемого процесса той или иной модели доказывается графически, однако, необходимо отметить, что в процессе твердофазного взаимодействия происходит изменение энергий активаций его отдельных стадий. Из этого следует, что лимитировать реакцию на разных этапах ее протекания могут различные типы взаимодействий. Поэтому, как правило, в целом описать кинетику твердофазной реакции одним из приведенных выше уравнений зачастую не удается, что вызывает необходимость использовать различные модели для отдельных интервалов степеней превращения.